La base légale usage bien établi – Article 10(a)

Définition

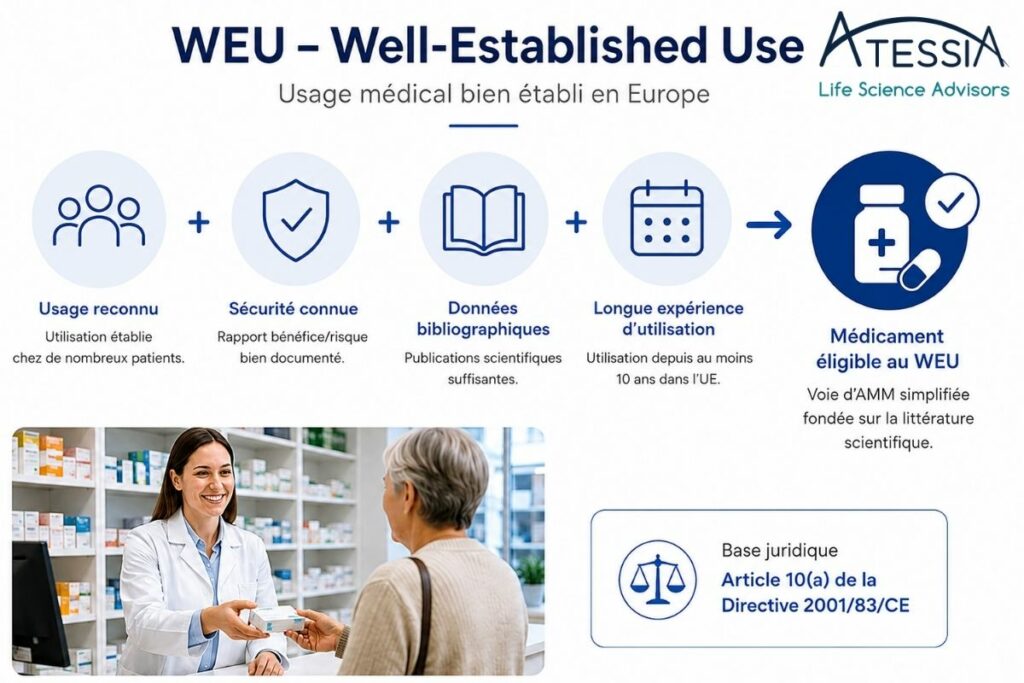
La base légale « well-established use / WEU » (usage bien établi) article 10(a) de la directive 2001/83/CE constitue une voie réglementaire spécifique permettant d’obtenir une autorisation de mise sur le marché (AMM) pour un médicament au sein de l’Union européenne (UE), sans devoir fournir un dossier complet d’essais précliniques et cliniques originaux. On parle de dossier bibliographique. Cette approche repose sur l’exploitation de données scientifiques existantes démontrant l’efficacité et la sécurité d’une substance active ayant un usage prolongé et reconnu.

Une substance active peut être considérée comme ayant un usage bien établi lorsqu’elle remplit des critères précis :

  • Utilisation médicale reconnue depuis au moins 10 ans dans l’UE,
  • Efficacité et niveau de sécurité démontrés comme acceptables sur la base de l’usage,
  • Consensus scientifique largement documenté dans la bibliographie.

Ces critères impliquent que l’évaluation repose sur un corpus scientifique robuste, comprenant notamment :

  • Des publications dans des revues à comité de lecture,
  • Des méta-analyses,
  • Des recommandations cliniques,
  • Des données d’expérience post-commercialisation.

Cependant, l’existence d’une littérature abondante ne suffit pas à elle seule pour revendiquer l’usage médical bien établi. La qualité des données, leur pertinence et leur adéquation avec le produit développé (ex : la forme pharmaceutique, le dosage) restent des éléments déterminants de l’évaluation.

Une démonstration scientifique qui va au-delà de la simple revue bibliographique

L’un des écueils les plus fréquents consiste à considérer qu’un dossier WEU est avant tout un exercice bibliographique. En effet, les autorités attendent généralement davantage qu’une compilation de publications. Les titulaires d’AMM doivent être en mesure d’expliquer en quoi les données décrites dans la littérature sont transposables à leur produit. Il ne s’agit donc pas uniquement de savoir si des données existent mais de déterminer dans quelle mesure ces données permettent de soutenir le produit concerné et comment cette démonstration peut être documentée de manière robuste. Rappelons qu’il s’agit d’une base légale dérogatoire que ne doit pas détourner les demandeurs des bases légales de dossiers abrégés.

Les clarifications européennes récentes remettent le sujet du « bridging » au premier plan

On entend par bridging une analyse comparative entre le médicament faisant l’objet de la demande et le ou les produits utilisés dans la littérature scientifique afin de démontrer que les données issues de la littérature citées à l’appui de l’efficacité et de la sécurité sont pertinentes pour le médicament spécifique faisant l’objet de la demande.

En 2025, un document de questions-réponses (Clinical pharmacology and pharmacokinetics: questions and answers) visant à harmoniser l’évaluation des exigences de « bridging » dans les demandes fondées sur le Well-Established Use a été publié par l’EMA.

Le fil directeur de ce document consiste à démontrer que les données publiées concernent un produit suffisamment comparable à celui faisant l’objet de la demande d’AMM.  Selon les situations, cette démonstration peut impliquer des analyses pharmaceutiques, pharmacocinétiques ou cliniques permettant d’établir le lien entre les données de la littérature et le médicament candidat à un WEU.

Les textes ne donnent pas toujours une réponse directe applicable à tous les cas de figure. Au contraire, ils rappellent l’importance d’une justification scientifique adaptée à chaque produit et à chaque stratégie d’enregistrement.

Les domaines dans lesquels Atessia peut accompagner les demandeurs :

  • Analyse de la pertinence de la base légale article 10(a) au regard des données bibliographiques disponibles ;
  • Identification des éventuels besoins de bridging ;
  • Structuration de la stratégie réglementaire du dossier : vous assister dans une réflexion approfondie sur la cohérence globale du dossier et sur les preuves permettant de soutenir les choix retenus.

L’objectif n’est pas d’appliquer une recette standard, mais d’accompagner les demandeurs à clarifier les options possibles et à sécuriser la logique globale du développement.

Sources :

Directive 2001/83/CE

Clinical pharmacology and pharmacokinetics: questions and answers

Article rédigé par Véronique LEWIN, Consultante Sénior en Affaires Pharmaceutiques – CMC

Communication vers les patients : entre engagement, information et cadre réglementaire

La communication à destination des patients occupe aujourd’hui une place de plus en plus importante dans les stratégies des laboratoires pharmaceutiques et des industriels de santé.

Cette évolution est portée par plusieurs facteurs : volonté d’améliorer l’expérience patient, développement du patient partenaire ou patient expert, recherche de solutions plus adaptées aux besoins du terrain, montée en puissance des contenus digitaux et des réseaux sociaux.

Pour autant, communiquer avec ou vers les patients n’est pas un exercice simple. Entre information, sensibilisation, recueil d’expérience, engagement patient et risque promotionnel, les frontières ne sont pas toujours explicites.

En France, dans un environnement réglementaire et éthique de plus en plus exigeant, la vraie question n’est souvent pas seulement de savoir ce qu’il est possible de faire, mais comment le faire de manière justifiable, conforme et cohérente avec les objectifs poursuivis.

Les laboratoires cherchent de plus en plus à intégrer l’expérience patient dans leurs réflexions : amélioration des parcours de soins, développement de services, création de contenus pédagogiques, conception de programmes d’accompagnement ou encore compréhension des besoins non couverts.

Mais cette contribution soulève aussi plusieurs questions : jusqu’où peut-on faire intervenir un patient ? Dans quels contextes ? Sur quels sujets ? Et avec quelles précautions ?

Trouver le juste équilibre entre information et promotion. En théorie, la frontière paraît claire. En pratique, elle l’est souvent beaucoup moins.

De nombreux autres enjeux peuvent entrer en ligne de compte :

  • Transparence des collaborations ;
  • Contractualisation des interventions ;
  • Rémunération des patients experts ;
  • Protection des données personnelles ;
  • Utilisation du droit à l’image ;
  • Gestion des contenus digitaux ;
  • Identification d’informations relevant de la vigilance ;
  • Gouvernance interne des projets.

Atessia peut accompagner les laboratoires dans :

  • L’analyse des projets impliquant des patients ou des associations de patients ;
  • L’identification des risques réglementaires et déontologiques ;
  • La clarification des rôles et responsabilités internes ;
  • La rédaction de guidelines ou de procédures adaptées ;
  • La revue de contenus et de dispositifs de communication ;

L’objectif n’est pas de bloquer les initiatives, mais de permettre aux équipes de mieux comprendre les limites applicables, d’anticiper les zones grises et de sécuriser les décisions.

Dans un contexte où les frontières entre information, engagement patient et communication promotionnelle ne sont pas toujours évidentes à appréhender, disposer d’un cadre clair devient souvent un facteur clé de réussite.

Article rédigé par Sandrine DE SOUSA, , Consultante Senior Compliance et Qualité des communications externes  

Le médicament MITM français est-il l’ancêtre du médicament critique dans sa définition européenne ?

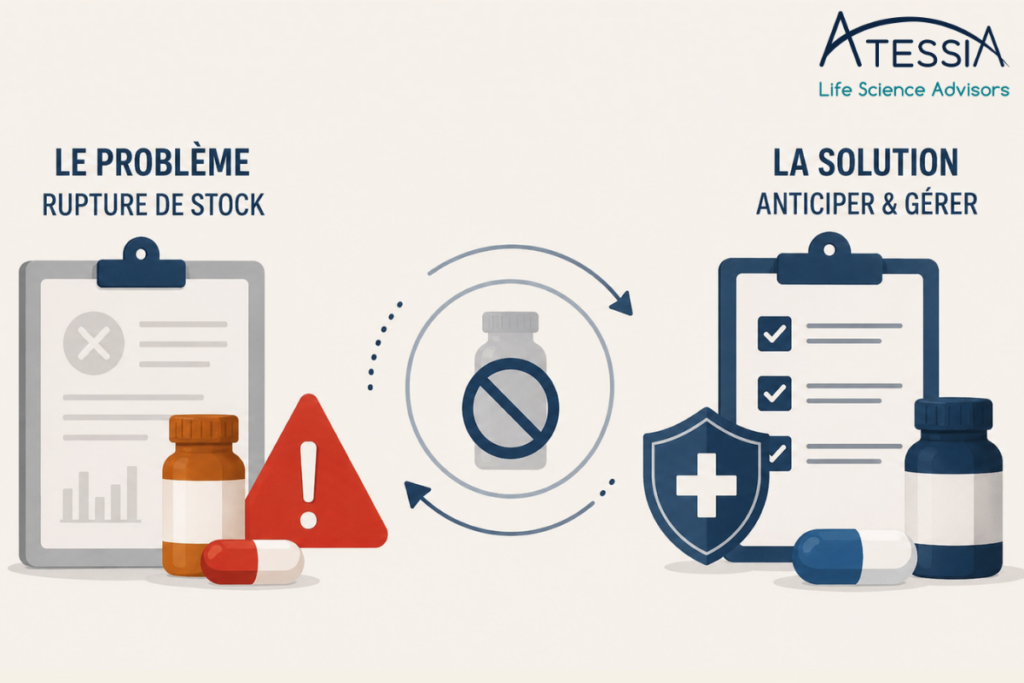
Les ruptures de stock de médicaments ne sont plus un sujet conjoncturel. En France, elles constituent désormais un enjeu prioritaire de santé publique, suivi de près par les autorités et encadré par un dispositif réglementaire de plus en plus exigeant.

Pour les laboratoires, et en particulier pour les exploitants, il ne s’agit plus seulement de gérer des difficultés d’approvisionnement, mais de démontrer une capacité d’anticipation, de réaction et de justification des décisions prises.

Ce sujet est aujourd’hui l’un des plus exposés aux sanctions financières prononcées par l’ANSM. Et ce mouvement ne semble pas près de s’inverser, au contraire : le cadre européen en cours de refonte avec le pharma package s’inspire clairement de dispositifs déjà en place en France.

Les ruptures de stock : une priorité assumée des autorités françaises

En France, la prévention et la gestion des ruptures de stock sont devenues un axe central de la politique du médicament.

Les dispositifs se sont renforcés progressivement : identification des médicaments d’intérêt thérapeutique majeur (MITM), constitution de stocks de sécurité, mise en place de plans de gestion des pénuries (PGP), obligations de déclaration anticipée des risques de rupture et des ruptures avérées.

Ce cadre ne repose pas uniquement sur des principes généraux. Il s’accompagne :

  • de campagnes d’inspection ciblées,
  • d’un suivi opérationnel étroit par l’ANSM,
  • et d’un recours accru aux sanctions financières en cas de manquement.

Dans les faits, les autorités attendent des exploitants qu’ils soient capables d’anticiper les risques de rupture, de mettre en œuvre rapidement des mesures adaptées et d’assurer une gestion effective des tensions d’approvisionnement.

Le MITM : une définition française aux obligations structurantes

La qualification de médicament d’intérêt thérapeutique majeur (MITM) s’applique aux spécialités dont l’interruption de traitement est susceptible de compromettre le pronostic vital des patients ou d’entraîner une perte de chance significative. En France, cette qualification ne relève pas d’un simple classement : elle s’accompagne d’un dispositif d’obligations renforcées, directement porté par l’exploitant.

C’est à lui qu’il revient de :

  • déterminer si une spécialité relève du statut MITM et de déclarer les spécialités MITM auprès de l’ANSM ;
  • de constituer et maintenir le stocks de sécurité réglementaire, avec des règles de calcul et des possibilités de dérogation strictement encadrées ;
  • élaborer, mettre à jour et mettre en œuvre un plan de gestion des pénuries (PGP) ;
  • déclarer sans délai tout risque de rupture ou rupture avérée via les plateformes dédiées à l’ANSM.

Ces obligations font peser sur l’exploitant une responsabilité directe : il lui appartient d’évaluer les risques, d’anticiper les tensions et d’engager les mesures nécessaires avant que la rupture ne devienne effective.

Anticiper, déclarer tôt…

Sur le terrain, les difficultés rencontrées par les exploitants ne tiennent pas uniquement à la complexité des chaînes d’approvisionnement. Elles résident souvent dans des réflexes encore insuffisamment adaptés :

  • sous‑estimation d’un signal faible en amont ;
  • hésitation à déclarer un risque jugé « encore théorique » ;
  • documentation incomplète des arbitrages internes, notamment sur les niveaux de stock ou les priorisations de marché.

Or, l’expérience des inspections montre que les autorités attendent avant tout une démarche structurée et traçable. Déclarer tôt un risque de rupture, même incertain, permet d’engager un dialogue avec l’ANSM et de sécuriser juridiquement la position de l’exploitant. À l’inverse, une déclaration tardive ou une absence de justification formalisée expose directement l’entreprise à des sanctions.

La gestion des pénuries devient ainsi un exercice d’équilibre : anticiper sans sur‑déclarer, décider sans figer, et être en capacité d’expliquer et de justifier les choix effectués.

MITM en France et médicaments critiques en Europe : une logique convergente

Au niveau européen, la Commission et l’EMA ont introduit la notion de médicament critique, définie comme un médicament essentiel à la continuité des soins, dont l’indisponibilité entraînerait un préjudice grave pour les patients. Une liste européenne est désormais établie et mise à jour en lien avec les États membres.

Si le cadre européen reste, à ce stade, moins contraignant que le dispositif français, les évolutions en cours sont significatives :

  • renforcement des obligations de notification des ruptures et risques de rupture ;
  • mise en place de plateformes européennes de surveillance ;
  • réflexion sur des plans de prévention des pénuries pour les médicaments critiques ;
  • travaux du « paquet pharma » visant à harmoniser les exigences nationales.

Plusieurs éléments du futur cadre européen semblent clairement s’inspirer de l’expérience française, notamment sur la logique d’anticipation, la priorisation de certaines spécialités et la responsabilisation accrue des exploitants.

Pour les exploitants présents sur plusieurs marchés, cette convergence progressive pose des questions très concrètes :

  • comment aligner les démarches nationales et européennes ?
  • comment articuler PGP français et futurs plans européens ?
  • comment structurer une gouvernance interne capable de répondre à des exigences multiples, parfois évolutives ?

Là où Atessia peut accompagner

Atessia accompagne les exploitants sur ces sujets de manière pragmatique et structurée, notamment sur :

  • la clarification du périmètre MITM et son articulation avec les futurs médicaments critiques européens,
  • la revue et la sécurisation des stocks de sécurité,
  • l’anticipation et la gestion des risques de rupture,
  • la structuration et la mise à jour des PGP,
  • la documentation des arbitrages et décisions clés, dans une logique défendable face aux autorités.

Il ne s’agit pas d’appliquer une réponse standard, mais d’aider les équipes à prendre des décisions éclairées, cohérentes et explicables, dans un cadre réglementaire mouvant.

Conclusion

Les ruptures de stock ne sont plus un simple aléa de la chaîne d’approvisionnement.

Elles constituent un enjeu stratégique majeur pour les exploitants, au cœur des priorités des autorités françaises, et désormais au centre de la réforme européenne du médicament. Atessia est là pour accompagner ses clients afin d’assurer leur conformité réglementaire et sécuriser durablement la gestion des pénuries.

Article rédigé par Raphaël DAUVERGNE, Consultant sénior Affaires Réglementaires & Pharmaceutiques

Archiver dans l’industrie pharmaceutique : un défi sous-estimé, un enjeu stratégique

Archiver dans l’industrie pharmaceutique : un défi sous-estimé, un enjeu stratégique

Dans un laboratoire pharmaceutique, on produit des médicaments… mais aussi une quantité importante de données. Résultats analytiques, dossiers de lots, rapports d’investigation, données cliniques, correspondances réglementaires, enregistrements qualité, ampliation d’AMM, preuves de dépôt… La liste est longue, et elle ne cesse de s’allonger.
Face à cette réalité, une question revient sans cesse : comment archiver intelligemment, efficacement, et en conformité ?

Ce n’est pas un sujet glamour. Pourtant, c’est un sujet stratégique, souvent relégué en bas de la liste face à toutes les priorités du quotidien.

1. De plus en plus de données, de plus en plus de preuves… et une tendance naturelle à tout garder

Dans les laboratoires, l’archivage est souvent vécu comme un réflexe de prudence : « On ne sait jamais, gardons tout ».
Sauf que « tout garder » n’est ni réaliste, ni souhaitable.

  • Les salles d’archives débordent.
  • Les serveurs, SharePoints et outils dédiés se multiplient.
  • Les données informatisées s’accumulent sans toujours être structurées.
  • Les coûts d’archivage externe ne sont pas négligeables.
  • Et le risque réglementaire augmente quand on conserve des documents qui n’auraient jamais dû l’être.
  • L’archivage, surtout électronique, se heurte aux enjeux environnementaux.

Le paradoxe est là : archiver trop, c’est parfois prendre des risques que l’on aurait pu éviter en archivant adéquatement.

2. Une réglementation… pas toujours explicite

Autre difficulté : la réglementation.
Dans certains domaines, les durées de conservation sont claires. Dans d’autres, elles sont floues, voire inexistantes.

  • Quels documents sont réellement opposables en inspection ?
  • Quels éléments constituent une preuve indispensable ?
  • Que peut-on éliminer sans risque ?
  • Comment concilier exigences réglementaires, contraintes opérationnelles et RGPD ?
  • Comment gérer les données stockées hors UE ou dans des environnements cloud internationaux ?

Les textes ne donnent pas toujours de réponses directes. Et c’est précisément là que les laboratoires se retrouvent seuls face à des arbitrages complexes.

3. L’archivage informatique : un terrain miné si l’on ne maîtrise pas les règles

Avec la digitalisation, l’archivage ne se limite plus à des boîtes en carton.
Il implique :

  • des serveurs internes,
  • des solutions cloud,
  • des SharePoints,
  • des outils métiers validés ou non,
  • des prestataires externes,
  • des flux de données internationaux.

Chaque choix technique peut avoir des implications réglementaires : localisation des données, accès, intégrité, confidentialité, durée de conservation, assurance de l’intégrité des données dans le temps, suppression sécurisée…
Et dans un contexte où les autorités renforcent leurs attentes, l’approximation n’est plus une option.

4. Entre sur-archivage et sous-archivage : trouver le juste équilibre

Les experts métier se retrouvent souvent face à deux tentations opposées :

  • Tout envoyer chez un prestataire externe : simple, mais coûteux… et pas toujours pertinent.
  • Tout conserver indéfiniment : rassurant, mais parfois contraire à la réglementation (notamment RGPD) et générateur de risques.

La vraie question n’est pas « combien garder », mais « pourquoi garder ».
Et surtout : « comment justifier ce choix ».

5. Les solutions : clarifier, prioriser, sécuriser

C’est précisément sur ce terrain qu’Atessia peut vous accompagner.

Nous aidons les laboratoires pharmaceutiques à :

  • identifier les textes réglementaires réellement opposables, selon les domaines (GMP, GCP, PV, dispositifs médicaux, etc.) ;
  • déterminer les durées réglementées lorsqu’elles existent ;
  • proposer des durées et modalités d’archivage cohérentes et adaptées aux outils et processus lorsque la réglementation ne précise rien ;
  • réduire les risques liés à la conservation excessive ou inadaptée ;
  • optimiser les coûts en distinguant l’essentiel du superflu ;
  • sécuriser l’archivage informatique en tenant compte des zones de stockage et des exigences européennes.

Notre approche n’est pas de fournir une liste toute faite, mais d’aider chaque organisation à construire sa propre stratégie d’archivage, adaptée à ses activités, ses risques et ses ambitions.

6. Et après ? Repenser les processus pour gagner en maîtrise

Au-delà du conseil, Atessia accompagne aussi les équipes dans la mise en œuvre :

  • diagnostic de la situation actuelle,
  • cartographie des documents et données,
  • définition ou révision des procédures,
  • clarification des rôles et responsabilités,
  • mise en place de processus robustes et pragmatiques.

Parce qu’un bon archivage n’est pas qu’une obligation réglementaire.
C’est un levier de maîtrise, de sérénité… et parfois même d’efficacité opérationnelle.

Conclusion : l’archivage n’est pas un sujet secondaire

C’est un sujet qui touche à la conformité, à la qualité, à la sécurité des patients, à la réputation de l’entreprise et à la maîtrise des coûts.
Un sujet qui mérite mieux que des décisions par défaut.
Un sujet où un accompagnement expert peut faire toute la différence.

Si ces problématiques vous parlent, c’est probablement que vous êtes déjà confrontés à ces enjeux.
Et si vous souhaitez y voir plus clair, nous serons ravis d’en discuter.

Article rédigé par Raphaël DAUVERGNE, Consultant sénior Affaires Réglementaires & Pharmaceutiques

Taxes et contributions pharmaceutiques : un labyrinthe où les laboratoires ne devraient pas avancer seuls

Dans l’industrie pharmaceutique, on maîtrise la qualité, la sécurité, la réglementation… 
Mais il existe un domaine qui, chaque année, fait lever les yeux au ciel même aux plus aguerris : les taxes et contributions spécifiques au secteur. 

Un univers technique, mouvant, parfois opaque et pourtant incontournable. 

1. Un système fiscal qui ressemble plus à un mille‑feuille qu’à une règle simple 

Les laboratoires pharmaceutiques sont soumis à une série de contributions, qui s’empilent au fil des années : 

  • contributions sue le chiffre d’affaires, 
  • contributions additionnelles, 
  • exceptions sectorielles, 
  • mécanismes correctifs, 
  • dispositifs transitoires… 

Au‑delà des contributions sur le chiffre d’affaires, d’autres dispositifs viennent complexifier le paysage des déclarations à faire aux URSSAF : 

  • taxes sur les dépenses de promotion, 
  • contributions sur les ventes directes aux officines, 
  • clause de sauvegarde (et ses multiples versions), 
  • mécanismes correctifs liés aux volumes ou aux prix, 
  • régimes particuliers pour certains produits ou circuits. 

Le tout avec des assiettes différentes, des taux différents, des exclusions différentes. 
Un vrai casse‑tête si l’on n’est pas juriste ou fiscaliste. 

Et pourtant, les pharmaciens responsables doivent souvent en comprendre les implications… sans toujours disposer des clés pour le faire. 

Chaque dispositif a sa logique, son champ d’application, ses exceptions. 
Et chaque année, la Loi de financement de la Sécurité sociale (LFSS) peut tout remettre en question. 

Résultat : ce qui était vrai hier ne l’est pas forcément demain. 

2. Une temporalité déroutante : déclarer aujourd’hui, payer… beaucoup plus tard 

Autre difficulté : le décalage temporel. 

  • Les données d’une année N sont déclarées bien plus tard. 
  • Les montants dus sont annoncés encore plus tard. 
  • Le paiement intervient parfois plus d’un an après la période concernée. 

Entre‑temps, les équipes ont changé, les produits ont évolué, les volumes ont varié… 
Et il devient difficile de comprendre ce que l’on paie réellement — et pourquoi. 

3. Les questions que se posent (presque) tous les laboratoires 

  • Sommes‑nous réellement assujettis à telle contribution ? 
  • Avons‑nous correctement identifié les exceptions applicables ? 
  • Comment anticiper les montants à payer pour éviter les mauvaises surprises ? 
  • Comment intégrer ces contributions dans nos prévisions financières ? 
  • Comment suivre les évolutions législatives sans y consacrer des journées entières ? 

Ces questions reviennent dans presque tous les laboratoires, grands ou petits. 
Et c’est normal : le système n’est pas conçu pour être intuitif. 

4. Notre rôle : rendre lisible ce qui ne l’est pas 

C’est précisément là qu’ Atessia peut aider les laboratoires à : 

  • comprendre clairement les contributions applicables à leurs activités, 
  • déterminer l’assujettissement ou non à chaque dispositif, 
  • identifier les exceptions pertinentes (orphan, accès précoce et compassionnel, génériques, hybrides, biosimilaires, produits matures), 
  • anticiper l’ordre de grandeur des contributions à payer, 
  • sécuriser les déclarations, 
  • suivre les évolutions réglementaires d’une année sur l’autre. 

Notre objectif n’est pas de transformer les équipes en fiscalistes, mais de leur donner la visibilité nécessaire pour piloter sereinement. 

Conclusion : un sujet technique, mais un enjeu stratégique 

Les taxes et contributions pharmaceutiques ont un impact phénoménal sur la trésorerie, la stratégie, la conformité, et parfois même les décisions commerciales. 

Dans un environnement aussi complexe, être accompagné fait toute la différence. 

Si vous souhaitez y voir plus clair ou simplement vérifier que vous êtes sur la bonne voie nous serons ravis d’en discuter. 

Article rédigé par Raphaël DAUVERGNE, Consultant sénior Affaires Réglementaires & Pharmaceutiques

Data integrity et exploitant : un enjeu qui dépasse la simple conformité

En quelques années, la digitalisation des données dans l’industrie pharmaceutique a connu une progression remarquable. Données de production, de contrôle qualité, de pharmacovigilance, d’essais cliniques, de distribution : les systèmes informatisés sont devenus le socle de l’activité des laboratoires, et tout particulièrement de l’exploitant.
Dans ce contexte, la validation des outils informatisés est souvent abordée comme une exigence réglementaire incontournable, un prérequis pour satisfaire aux bonnes pratiques et aux attentes des autorités de santé. Mais cette lecture est réductrice. La validation est aussi – et peut-être surtout – un levier central pour garantir l’intégrité des données dans le temps, dans des environnements de plus en plus complexes et mouvants.

Une digitalisation massive, souvent plus rapide que la réflexion associée

La multiplication des systèmes informatisés a profondément transformé les organisations. L’exploitant s’appuie aujourd’hui sur une quantité importante de données générées, traitées, échangées et archivées par des outils hétérogènes, parfois interconnectés, parfois hérités de choix anciens.

Cette évolution a souvent été guidée par des impératifs opérationnels : gagner en efficacité, automatiser, fiabiliser, répondre à des volumes croissants. En revanche, la réflexion de fond sur la pérennité des données, leur lisibilité future ou leur robustesse réglementaire n’a pas toujours suivi au même rythme.

Or, pour l’exploitant, la donnée n’est pas seulement un support : elle est une preuve. Une preuve attendue par les autorités, parfois plusieurs années après sa génération, et dans des contextes où les outils, les formats ou même les équipes ont évolué.

Validation des systèmes : une exigence réglementaire… et bien plus que cela

La validation des systèmes informatisés est un pilier des bonnes pratiques pharmaceutiques GXP (GMP, GDP, GCP, GLP, GVP). Elle vise à démontrer qu’un système fait ce pour quoi il est prévu, de manière fiable et reproductible.
Mais au-delà de cette définition, la validation est étroitement liée à la data integrity.

Sans validation robuste :

  • comment démontrer que les données n’ont pas été altérées ?
  • comment justifier leur exactitude, leur exhaustivité ou leur traçabilité ?
  • comment prouver que les contrôles mis en place étaient adaptés au risque réel ?

Pour l’exploitant, la question n’est donc pas uniquement de « valider un outil », mais de s’assurer que l’ensemble du processus, de la génération de la donnée à son archivage, permet de garantir son intégrité sur le long terme.

Lire demain les données d’aujourd’hui : une question souvent sous-estimée

C’est un paramètre difficile à évaluer, et qui peut échapper au scope des inspections : la capacité à relire, comprendre et exploiter des données anciennes.
Formats NeeS, eCTD, logiciels obsolètes, migrations successives, changements de prestataires… Autant de situations qui peuvent fragiliser l’accès à l’information, voire remettre en cause sa valeur probante.

La vraie question n’est pas seulement de savoir où les données sont stockées, mais dans quelles conditions elles pourront être relues dans dix, quinze ou vingt ans.
Pour l’exploitant, ces choix engagent la responsabilité de l’organisation bien au-delà du cycle de vie immédiat d’un système.

L’intelligence artificielle : nouvelles opportunités, nouveaux questionnements

L’intégration progressive de solutions intégrant de l’intelligence artificielle accentue encore ces enjeux. L’IA ouvre des perspectives importantes en matière d’analyse, de prédiction ou d’aide à la décision, mais elle introduit aussi des zones grises.

Comment démontrer la maîtrise d’algorithmes évolutifs ?
Comment éviter le risque de données « reconstruites », « interprétées » ou, dans certains cas, « inventées » par des modèles insuffisamment encadrés ?
Comment intégrer ces outils dans un cadre de validation et de data integrity qui reste conforme aux exigences des bonnes pratiques ?

Dans un contexte marqué par la publication et l’évolution d’annexes BPF spécifiques à l’IA, ces questions deviennent centrales pour les exploitants, sans que les textes n’apportent toujours de réponses opérationnelles directes.

Arbitrages, zones grises et responsabilités de l’exploitant

Face à ces évolutions, les exploitants se retrouvent souvent confrontés à des arbitrages complexes :

  • jusqu’où valider, et à quel niveau de détail ?
  • comment adapter l’effort de validation au risque réel, sans tomber dans une approche purement documentaire ?
  • comment répartir les responsabilités entre exploitant, éditeur de logiciel, intégrateur ou prestataire ?
  • comment documenter des choix lorsque les textes laissent place à l’interprétation ?

Les réflexes historiques ne sont pas toujours adaptés à des environnements numériques évolutifs, interconnectés et parfois partiellement externalisés. Pourtant, l’absence de position claire peut exposer l’exploitant à des difficultés lors d’une inspection ou d’un audit.

Les questions que se posent concrètement les laboratoires

Sur le terrain, ces enjeux se traduisent par des interrogations très concrètes :

  • Que sais-je des validations réellement en place sur les outils que j’utilise au quotidien ?
  • Mon périmètre de validation est-il cohérent avec mes activités d’exploitant ?
  • Ai-je une vision claire des données critiques et de leurs flux ?
  • Mes processus permettent-ils réellement de garantir l’intégrité des données sur la durée ?
  • Comment intégrer l’IA ou des outils avancés sans fragiliser mon dispositif qualité ?
  • Suis-je en mesure de justifier mes choix auprès des autorités de santé ?

Ces questions n’appellent pas de réponses standardisées. Elles nécessitent une analyse fine du contexte, des activités, des systèmes et des risques propres à chaque laboratoire.

Là où Atessia peut accompagner

Dans ce paysage complexe, Atessia aide les exploitants à y voir plus clair, sans plaquer de solutions toutes faites.
L’accompagnement peut porter sur :

  • la cartographie des systèmes et des données critiques,
  • l’analyse du périmètre de validation au regard du rôle d’exploitant,
  • la validation elle-même,
  • la clarification des responsabilités et des interfaces,
  • la sécurisation des processus liés à l’intégrité des données,
  • la structuration et la documentation des arbitrages réalisés,
  • l’anticipation des enjeux liés à l’IA et aux évolutions réglementaires.

L’objectif n’est pas de « sur-valider », mais de construire un dispositif cohérent, justifiable et adapté aux enjeux réels du laboratoire.

Conclusion

La data integrity n’est pas un sujet de plus pour l’exploitant. Elle est au cœur de la confiance accordée aux données, aujourd’hui comme demain.
Dans un environnement marqué par une digitalisation croissante et l’émergence de l’intelligence artificielle, la validation des systèmes et des processus devient un enjeu stratégique, bien au-delà de la simple conformité.

La vraie difficulté n’est pas tant de trouver des réponses toutes faites que de poser les bonnes questions, au bon niveau, et de savoir justifier les choix effectués. C’est précisément sur ce terrain qu’un accompagnement structuré peut faire la différence.

Article rédigé par Raphaël DAUVERGNE, Consultant sénior Affaires Réglementaires & Pharmaceutiques

Le déménagement de l’exploitant : Bien plus que de déplacer les meubles !

Dans la vie d’un laboratoire pharmaceutique, les déménagements sont des évènements relativement rares. Quand ils se produisent, ce sont à de multiples challenges que sont confrontées les équipes : Naviguer dans les méandres de la réglementation applicable aux établissements pharmaceutiques pour trouver la bonne démarche à effectuer, multiplicité des démarches proposées sur le site de l’ANSM, déclarations obligatoires, imbroglios juridiques, nécessaire précision des informations à fournir, respect des délais. Atessia, fort de son expérience de dizaines de projets menés en 8 ans d’existence et sous la conduite de ses experts, saura être votre boussole pour vous orienter rapidement et éviter les écueils synonymes de perte de temps.

Qui ? Des interlocuteurs divers, en interne et en externe !

Première difficulté : S’orienter parmi les différents interlocuteurs nécessaires pour la réussite du projet.

Tout d’abord parmi les instances officielles, l’ANSM est la première et principale autorité concernée. En charge d’autoriser, d’inspecter et de surveiller l’activité des établissements, elle est clé pour obtenir le sésame : l’autorisation de déménager.

Mais ce n’est pas tout, le greffe sera sollicité, il faudra également maîtriser les subtilités des services en ligne de l’Union Européenne (ex : EMA account management, SPOR OMS…).

Selon les cas, votre carnet d’adresses sera mis à contribution : de nombreux interlocuteurs internes ou partenaires seront sollicités : information médicale, pharmacovigilance, supply chain, ceux-ci pouvant se trouver dans la filiale ou à la maison mère… sans compter les services IT et les services généraux ainsi que leurs prestataires (architectes, maîtrise d’ouvrage…) qui seront également clés dans le montage du dossier.

Quoi faire ? Des procédures en pagaille, en amont et en aval !

Outre le cœur du dossier (demande d’ouverture auprès de l’ANSM), il vous faudra tel un chef d’orchestre coordonner une pléiade de démarches administratives pour déclarer les fermetures, les ouvertures, les modifications administratives. La clé ? La méthode, l’expérience, et l’art du change control !

Maximiser ses chances de succès : La force de l’expérience Atessia

L’équipe Atessia, multidisciplinaire et menée par un chef de projet expert, saura vous guider pour identifier les points à risque, et mettre l’accent sur ceux qui permettront de répondre aux mieux aux attentes de l’autorité. Objectif zéro questions de l’ANSM pour des délais optimisés !

Et ce n’est pas terminé ! Des conséquences réglementaires qui nécessitent une parfaite coordination…

Adresse du titulaire d’AMM, Adresse de l’exploitant : Selon le portefeuille produit (nombre d’AMM, diversité des procédures), c’est toute une stratégie qui devra être mise au point, le cas échéant validée avec la maison mère, et, en fonction de l’importance du portefeuille, discutée avec l’ANSM pour une parfaite synchronisation. Les équipes d’Atessia peuvent ici aussi vous apporter toutes leurs connaissances dans la stratégie, et sa mise en œuvre, y compris dans la validation des articles de conditionnement et la stratégie de dépôt des variations d’AMM.

Quand les erreurs se payent cher

Les projets de déménagement s’étalent sur plusieurs mois, mais une simple erreur administrative peut induire un retard de plusieurs mois avec les conséquences financières associées. Pour assurer vos deadlines, Atessia vous fera profiter de son expérience et vous évitera les situations imprévues.

L’importance d’une gestion de projet efficace

Fort de son expérience, Atessia dédie un chef de projet expérimenté à votre projet. Vous n’avez plus qu’à vous relaxer et vous laisser guider !

Article rédigé par Raphaël DAUVERGNE, Consultant sénior Affaires Réglementaires & Pharmaceutiques

Qu’est-ce que l’eCTD v4.0 ? 

Le format eCTD 

Le dossier technique commun électronique (eCTD) est un format standardisé pour la soumission d’informations réglementaires auprès des autorités de santé. Initialement mis en œuvre à l’aide de fichiers index basés sur le langage de balisage extensible (« Extensible Markup Language » (XML) en anglais) et de documents au format PDF, l’eCTD rationalise le dépôt électronique des dossiers, garantissant cohérence et efficacité dans les processus réglementaires. 

En Europe, le format eCTD est obligatoire depuis 2019 pour toutes les soumissions réglementaires, qu’il s’agisse des demandes d’autorisation de mise sur le marché (AMM) initiales ou de variations pour les procédures centralisées, décentralisées et nationales. 

Les évolutions apportées par l’eCTD v4.0 

L’introduction de l’eCTD v4.0 (dernière version en date du format eCTD) marque une avancée significative vers un environnement de soumission électronique plus harmonisé et plus efficace, offrant des structures de métadonnées optimisées, une meilleure gestion du cycle de vie et une interopérabilité accrue avec les autorités réglementaires mondiales. 

Développé par l’ICH, l’eCTD facilite la soumission structurée des données requises pour l’AMM de nouveaux médicaments et la gestion des informations réglementaires tout au long du cycle de vie du médicament. Cette dernière version remplacera la version précédente (eCTD 3.2.2) et offrira des fonctionnalités et des capacités améliorées. 

Les quatre principaux avantages offerts par l’eCTD v4.0, tels que remontés par les éditeurs de logiciels de publication, sont les suivants : 

#1 Des fonctionnalités améliorées en matière de gestion du cycle de vie L’eCTD v4.0 favorise une approche plus globale de la gestion du cycle de vie, car il permet de gérer les modifications de contenu avec plus de souplesse. 
#2 Une correction aisée des métadonnées Dans l’eCTD v4.0, les mots-clés jouent un rôle essentiel dans l’organisation d’informations similaires, telles que les détails sur les produits, les substances et les fabricants. Ils permettent de corriger facilement les fautes de frappe, ce qui simplifie la mise à jour et garantit l’exactitude des soumissions eCTD chaque fois que des modifications des métadonnées s’avèrent nécessaires. 
#3 Une plus grande flexibilité L’eCTD v4.0 permet des mises à jour plus souples de la structure des soumissions. Ces mises à jour sont gérées via des vocabulaires contrôlés. 
#4 La réutilisation des documents L’eCTD v4.0 permet de soumettre un document une seule fois à une autorité réglementaire et de se référer à son identifiant unique (UUID) lors des soumissions ultérieures (au cours d’une même demande ou entre différentes demandes). Cela permet de rationaliser tant la création que la révision des soumissions. 

A noter : les documents de travail (« working documents ») en lien avec les séquences eCTD ne sont pas soumis aux règles de l’eCTD v4.0 et devront toujours être envoyés « en dehors » du dossier eCTD. 

Les impacts de l’eCTD v4.0 pour les industriels et autorités de santé 

Pour les industriels et les autorités de santé, les avantages de l’eCTD v4.0 sont les suivants : 

> Il fournit des règles harmonisées au niveau international pour créer et gérer les soumissions électroniques, sans nécessiter de développement logiciel spécifique pour l’UE. 

> Il simplifie les activités du cycle de vie des dossiers, notamment l’ajout de nouvelles exigences ou l’ajustement de la granularité des contenus. 

> Il permet la réutilisation de documents déjà soumis dans d’autres procédures (worksharing, PSUR, DCP/MRP). 

> Il permet via un message de transition unique de continuer à utiliser les contenus déjà transmis. 

> Il permet une meilleure prise en charge de l’automatisation du traitement administratif. 

> Il permet de réduire la maintenance des outils de gestion et de revue des soumissions, et une future prise en charge facilitée d’autres types de produits réglementés (dispositifs médicaux, essais cliniques, vétérinaire). 

> Il peut indiquer si un contenu a déjà été évalué par une agence et le résultat de cette évaluation, ce qui peut éviter des revues supplémentaires. 

Par ailleurs, il sera possible de transférer le contenu actuel de la version v3.2.2 vers la version v4.0 et de poursuivre le cycle de vie eCTD dans la version v4.0. 

En synthèse, un gain de temps significatif est attendu avec la mise en œuvre de l’eCTD v4.0 pour toutes les parties prenantes. 

L’entrée en vigueur de l’eCTD 4.0 en Europe 

Après le lancement de phases pilotes initiées dès 2024, suivie d’une utilisation optionnelle de l’eCTD v4.0 pour les médicaments enregistrés en procédure centralisée (CP) uniquement à compter de décembre 2025, une implémentation progressive de l’eCTD v4.0 est prévue en Europe comme suit : 

> 2026 : utilisation optionnelle de l’eCTD v4.0 pour les médicaments enregistrés en procédure décentralisée (DCP)/procédure de reconnaissance mutuelle (MRP)/procédure nationale (NP). 

> 2027 : utilisation obligatoire de l’eCTD v4.0 pour les médicaments enregistrés en procédure centralisée (CP). 

> à déterminer : utilisation obligatoire de l’eCTD v4.0 pour les médicaments enregistrés en procédure décentralisée (DCP)/procédure de reconnaissance mutuelle (MRP)/procédure nationale (NP). 

Afin de se préparer pour l’avenir, de minimiser les perturbations dans la gestion du cycle de vie de leurs produits et de maximiser leurs avantages concurrentiels, les départements affaires réglementaires des laboratoires pharmaceutiques sont vivement encouragés à se former à l’eCTD 4.0 dans les meilleurs délais. 

Les consultants d’ATESSIA accompagnent les laboratoires pharmaceutiques dans les évolutions relatives au formatage des dossiers au format électronique. 

Article rédigé par Isabelle MOUVAULT

Sources : 

- eSubmission – eCTD v4.0 – mars 2026 – eSubmission: Projects 

- eSubmission – Business View on eCTD v4.0 – novembre 2018 

- Electronic Common Technical Document (eCTD) v4.0 – EU Practical Document v1 – décembre 2025 

- Lorenz eCTD 4.0 – eCTD 4.0 – The Next Evolution in Regulatory Submissions – mars 2026 

- ICH M8 – M8 eCTD v4.0 Electronic Common Technical Document (eCTD) v4.0 – ESTRI page for eCTD v4.0 

Enregistrement d’une substance active en Europe : CEP versus ASMF (DPSA) 

Quelles sont les différentes options pour l’enregistrement d’une substance active dans un dossier d’Autorisation de Mise sur le Marché (AMM) en Europe ? 

La description des données relatives à la substance active fait partie des éléments obligatoires devant figurer dans le Module 3 du dossier d’AMM. Ces éléments doivent être présentés selon le plan général décrit dans la Directive 2001/83/CE du Parlement européen et du Conseil du 6 novembre 2001 instituant un code communautaire relatif aux médicaments à usage humain. 

Toutefois, si le fond des données attendues est précisé dans la réglementation européenne, la matérialisation de ces dernières dans le dossier d’AMM peut différer, selon l’option sélectionnée par le demandeur lors de l’agrément de son fabricant de substance active. 

En Europe, l’enregistrement d’une substance inscrite par le demandeur d’AMM peut se faire via un ASMF/DPSA1 (cf. Directive 2001/83/EC, Annexe 1, Partie 1, Chapitre 3.2, Article (8)) ou via un CEP (cf. Directive 2001/83/EC, Annexe 1, Partie 1, Chapitre 3.2, Article (7)), le choix de la procédure étant laissé au fabricant de la substance active (aucune n’étant obligatoire). 

Une autre possibilité est d’envisager la soumission, par le demandeur dans son dossier d’AMM, des données relatives à la substance active sous la forme d’une documentation scientifique dite « complète ». 

On distingue différents cas de figures selon le type de substance active : 

Type de substance active : Voie documentaire applicable : 
Nouvelle entité chimique (NtA, Volume 2A, Chapitre 1, Annexe I) ASMF / DPSA ou documentation complète 
Substance inscrite à la Pharmacopée européenne ASMF / DPSA ou CEP ou documentation complète 
Substance non-inscrite à la Pharmacopée européenne ASMF / DPSA ou documentation complète 

Dans cet article, nous nous attachons à expliciter les principales différences entre le CEP et l’ASMF pour enregistrer une substance active dans une autorisation de mise sur le marché en Europe. 

Focus sur la procédure de CEP 

Pour des informations complémentaires sur le CEP, consultez notre article de Blog « Qu’est-ce que les CEP ? ». 

Focus sur la procédure d’ASMF / DPSA 

Les requis pour la constitution d’un ASMF / DPSA en Europe sont décrits dans le guide de l’EMA intitulé « Final Guideline on Active Substance Master File Procedure (CHMP/QWP/227/02, EMEA/CVMP/134/02) » et le document de questions-réponses associé intitulé « Q&A on Active Substance master file (ASMF) » conjoint à l’EMA et au CMDh. 

L’objectif principal de la procédure relative à l’ASMF est de permettre la protection de la propriété intellectuelle ou du « savoir-faire » confidentiel du fabricant de la substance active, tout en permettant au demandeur ou au titulaire de l’AMM d’assumer l’entière responsabilité du médicament, tout en garantissant la qualité et le contrôle de la qualité de la substance active. 

Les autorités nationales compétentes / l’EMA ont ainsi accès à toutes les informations nécessaires pour évaluer l’adéquation de l’utilisation de la substance active dans le médicament. 

Résumé des différences entre l’utilisation d’un CEP et d’un ASMF / DPSA 

Un bref comparatif des avantages/inconvénients des procédures de CEP et d’ASMF / DPSA pour documenter la partie relative à la substance active dans un dossier d’AMM est présenté ci-après. 

Critère CEP ASMF / DPSA 
Confidentialité des données du fabricant de substance active 
Très forte
L’ensemble du Module 3.2.S est confidentiel (partagé avec l’EDQM uniquement, pas avec le TAMM) 
Forte
Module 3.2.S divisé en deux parties : > Partie fermée confidentielle > Partie ouverte non-confidentielle 
Évaluation Module 3.2.S évalué par EDQM (évaluation mutualisée)  à Questions adressées uniquement au fabricant de la substance active Parties ouverte et fermée évaluées par l’autorité où l’ASMF est déposé (évaluation non-mutualisée – sauf en cas de procédure de répartition des tâches « ASMF worksharing »)  à Questions sur la partie fermée directement adressées au fabricant de la substance active ; questions sur la partie ouverte adressées au TAMM 
Charge de travail pour le TAMM Faible Moyenne 
Charge de travail pour le fabricant de substance active Élevée au départ, faible ensuite Moyenne 
Gestion des variations d’AMM en lien avec la substance active Très efficace : variations via des mises à jour du CEP Moyenne 
Quand est-ce recommandé ? Substance avec monographie Ph. Eur. / commercialisation étendue de la substance active Substance avec ou sans monographie Ph. Eur. / souhait de protection du savoir-faire 

Les procédures réglementaires, les délais d’évaluation et les coûts associés sont différents. 

Les consultants d’ATESSIA vous accompagnent dans la rédaction de vos dossiers de CEP, d’ASMF / DPSA et leur soumission auprès des autorités. 

Article rédigé par Isabelle MOUVAULT

Sources : 

- EUR-Lex – Directive 2001/83/CE du Parlement européen et du Conseil du 6 novembre 2001 instituant un code communautaire relatif aux médicaments à usage humain 

– EudraLex – Volume 2 – Notice to Applicants, Volume 2A, Chapter 1, Annex I 

- EMA – Guideline on summary of requirements for active substances in the quality part of the dossier 

- EMA – Final Guideline on Active Substance Master File Procedure 

- CMDh – Q&A on Active Substance master file (ASMF) 

Les aides à l’innovation de l’EMA : comment l’Agence européenne des médicaments soutient les projets innovants ?

L’innovation dans le domaine du médicament est complexe, coûteuse et fortement réglementée. Pour accompagner les porteurs de projets innovants, les start-ups, PME, industriels ou chercheurs, l’Agence européenne du médicament (EMA) a mis en place plusieurs dispositifs d’accompagnement scientifique et réglementaire.

Contrairement à d’autres organismes, l’EMA ne finance pas directement les projets, mais elle joue un rôle clé pour sécuriser et accélérer le développement des innovations médicamenteuses.

Le rôle de l’EMA dans l’innovation

L’EMA est responsable de l’évaluation et de la supervision des médicaments au niveau européen. Son objectif est double :

  • garantir la sécurité, la qualité et l’efficacité des médicaments centralisés,
  • favoriser l’accès rapide à l’innovation, notamment lorsque des besoins médicaux ne sont pas couverts.

Pour cela, elle propose des outils permettant d’interagir très tôt avec les développeurs afin d’anticiper les enjeux réglementaires.

1. Innovation Task Force (ITF) : le point d’entrée pour les projets innovants

L’Innovation Task Force (ITF) est un groupe multidisciplinaire de l’EMA qui offre une plateforme de discussion sur les enjeux scientifiques, réglementaires et légaux des médicaments innovants, comme les thérapies avancées (ATMPs).

Les réunions d’orientation ITF permettent aux développeurs, qu’ils soient chercheurs académiques, consortiums européens, PME ou grandes entreprises, d’engager un dialogue précoce et informel avec l’EMA. Ces échanges, gratuits et organisés en ligne, aident à clarifier les questions techniques et scientifiques avant même le conseil scientifique formel.

L’ITF apporte un soutien particulier aux domaines clés de l’innovation, tels que l’intelligence artificielle, les technologies plateformes, les nouvelles approches méthodologiques et les principes des 3Rs pour la recherche animale. En facilitant ces échanges précoces, l’ITF aide les projets innovants à réduire l’incertitude réglementaire et à mieux planifier leur développement.

2. Le SME Office : un soutien stratégique pour les PME

Le SME Office de l’EMA accompagne les petites et moyennes entreprises dans le développement et la commercialisation de médicaments au sein de l’Union européenne et de l’Espace économique européen. Pour bénéficier de ce soutien, les entreprises doivent demander le statut PME et répondre aux critères européens correspondants.

Une fois le statut accordé, les PME peuvent profiter de réductions ou d’exonérations sur les frais liés aux procédures réglementaires, comme les avis scientifiques, les inspections et la pharmacovigilance. Elles bénéficient également de services pratiques supplémentaires, comme la traduction gratuite de la documentation produit dans toutes les langues de l’UE pour les premières autorisations de mise sur le marché, ce qui simplifie grandement les démarches administratives.

De plus, les PME sont inscrites dans le registre public des PME de l’EMA, conçu pour faciliter les interactions, partenariats et collaborations avec d’autres acteurs du secteur.

3. Scientific Advice et Protocol Assistance : sécuriser la stratégie de développement

Le Scientific Advice de l’EMA aide les développeurs à s’assurer que leurs tests et études sont appropriés et bien conçus, réduisant ainsi les risques que des objections majeures soient soulevées lors de l’évaluation d’une demande d’autorisation de mise sur le marché. Cette démarche protège également les patients en évitant qu’ils participent à des études qui ne produiraient pas de données utiles.

L’avis scientifique est fourni par le CHMP (Committee for Medicinal Products for Human Use), sur recommandation du Scientific Advice Working Party (SAWP). Pour les médicaments destinés à traiter, prévenir ou diagnostiquer des maladies à risque pour la santé publique (comme la COVID‑19 ou la grippe aviaire), le CHMP se base sur les recommandations de la Emergency Task Force (ETF).

Le Protocol Assistance couvre aussi les aspects des demandes d’essais cliniques, permettant aux développeurs de sécuriser toutes les étapes réglementaires et scientifiques avant le lancement des études cliniques. En pratique, ce service réduit les risques réglementaires et facilite la planification du développement, en particulier pour les médicaments innovants ou à haute urgence sanitaire.

4. Qualification des nouvelles méthodologies : reconnaître les approches innovantes

La qualification des nouvelles méthodologies permet à l’EMA d’évaluer et de donner un avis officiel sur des méthodes ou outils innovants utilisés dans le développement de médicaments. Cela peut concerner des biomarqueurs, des méthodes d’imagerie, des modèles expérimentaux ou toute approche scientifique appliquée aux études non cliniques ou cliniques.

Le processus est supervisé par le CHMP, qui se base sur les recommandations du Scientific Advice Working Party (SAWP). L’évaluation repose sur les données soumises par le développeur et inclut souvent une consultation publique de la communauté scientifique, garantissant transparence et discussion ouverte.

Dans certains cas, avant que la méthodologie ne soit pleinement qualifiée, l’EMA peut émettre une lettre de soutien. Ces lettres résument la méthodologie, son contexte d’utilisation et les données disponibles, et encouragent le partage de données et la poursuite d’études pour aboutir à la qualification officielle.

En résumé, ce dispositif permet de valider des méthodes innovantes avant leur adoption généralisée, offrant aux développeurs une reconnaissance réglementaire et une plus grande sécurité scientifique pour leurs projets.

5. Quality Innovation Group (QIG) : accompagner l’innovation dès la fabrication

Le Quality Innovation Group (QIG) réunit des experts en qualité des médicaments chimiques et biologiques, y compris les produits de thérapie avancée (ATMPs), ainsi que des spécialistes des inspections de bonnes pratiques de fabrication. Ce groupe a été créé pour aider les développeurs dès les premières étapes du cycle de vie d’un produit, en facilitant les discussions avec différents acteurs : experts ad hoc, universitaires, évaluateurs et inspecteurs européens, régulateurs internationaux, associations industrielles et académiques, ainsi que via le EU Innovation Network.

Le QIG soutient l’utilisation de méthodologies innovantes dans le développement des médicaments, telles que des technologies nouvelles, des matériaux ou dispositifs innovants, ou encore la digitalisation des procédés de fabrication. Son objectif est de fournir un avis cohérent tout au long du développement du produit, que ce soit lors de procédures réglementaires formelles (scientific advice, protocol assistance, demandes d’autorisation de mise sur le marché ou procédures post‑autorisation) ou lors de réunions informelles permettant de repérer tôt les questions réglementaires potentielles.

6. EU-Innovation Network (EU-IN) : une plateforme de collaboration pour l’innovation

L’EU Innovation Network (EU‑IN) est un groupe de travail dont l’objectif est de renforcer la collaboration entre l’EMA et les autorités nationales compétentes sur les aspects réglementaires liés aux thérapies et technologies émergentes. Ce groupe soutient également le développement des médicaments innovants et des technologies associées. Sa mission principale est de soutenir le développement de ces innovations, en comblant les lacunes dans le soutien réglementaire précoce, en offrant une plateforme pour l’échange des bonnes pratiques et en favorisant l’engagement direct avec les innovateurs, afin de mieux accompagner les projets innovants à travers l’Europe.

7. PRIME : un soutien prioritaire pour les médicaments à fort impact

Les avantages incluent :

  • un accompagnement réglementaire renforcé,
  • des interactions plus fréquentes avec l’EMA,
  • la possibilité d’une évaluation accélérée.

PRIME est particulièrement stratégique pour les innovations de rupture à fort impact clinique.

Le programme PRIME (PRIority MEdicines) est une initiative de l’EMA destinée à soutenir le développement des médicaments répondant à un besoin médical non satisfait. Il s’agit d’un dispositif volontaire qui repose sur un dialogue précoce et renforcé avec les développeurs, afin d’optimiser les plans de développement et d’accélérer l’évaluation, permettant ainsi aux patients d’accéder plus rapidement à des traitements prometteurs.

Grâce à PRIME, l’EMA fournit un soutien proactif pour la génération de données robustes sur les bénéfices et risques des médicaments, et facilite l’accélération de l’évaluation des demandes d’autorisation de mise sur le marché. Le programme s’appuie sur le cadre réglementaire et les outils existants, comme les avis scientifiques et l’évaluation accélérée. Les développeurs dont les médicaments bénéficient de PRIME peuvent s’attendre à une procédure d’évaluation accélérée au moment de la demande d’autorisation.

En favorisant un engagement précoce avec les développeurs, PRIME contribue à améliorer la qualité des preuves scientifiques et à s’assurer que les données collectées sont adaptées à l’évaluation réglementaire, tout en permettant aux patients de bénéficier plus rapidement de thérapies susceptibles d’améliorer significativement leur qualité de vie.

En résumé

Les aides à l’innovation de l’EMA reposent sur un principe clé : mieux accompagner pour mieux innover.

Même sans financement direct, ces dispositifs permettent de :

  • réduire les risques réglementaires,
  • accélérer le développement,
  • améliorer les chances d’accès au marché européen.


Pour toute entreprise ou équipe développant un médicament innovant, interagir tôt avec l’EMA est un véritable levier stratégique. Atessia accompagne ses clients tout au long de ces démarches, que ce soit pour les réunions d’orientation, le SME Office, le Scientific Advice ou les programmes comme PRIME, afin de sécuriser et d’optimiser le développement de leurs médicaments innovants.


Article rédigé par Lamya SAOUSSEN, Consultante Junior en Affaires Réglementaires et Communications Externes


Sources :

https://www.eurogct.org/research-pathways/research-and-innovation/early-interactions-regulators/support-innovative-0

ITF : https://www.ema.europa.eu/en/human-regulatory-overview/research-development/innovation-task-force-briefing-meetings

SME : https://www.ema.europa.eu/en/about-us/support-smes

Scientific advice : https://www.ema.europa.eu/en/human-regulatory-overview/research-development/scientific-advice-protocol-assistance

QIG : https://www.ema.europa.eu/en/committees/working-parties-other-groups/chmp-working-parties-other-groups/quality-innovation-group

EU-IN : https://www.ema.europa.eu/en/committees/working-parties-other-groups/eu-innovation-network-eu

PRIME : https://www.ema.europa.eu/en/human-regulatory-overview/research-development/prime-priority-medicines