Affaires Réglementaires

Additif alimentaire ou excipient pharmaceutique : une même substance, deux cadres réglementaires distincts

Lorsqu’une substance est identifiée par un code « E », le réflexe consiste souvent à la ranger dans la catégorie des additifs alimentaires. Pourtant, certaines de ces substances sont également utilisées dans les médicaments en tant qu’excipients.

Dioxyde de titane (E171), aspartame (E951), sorbitol (E420), saccharine (E954), érythrosine (E127), sulfites ou benzoates, ces substances peuvent également entrer dans la composition de médicaments, où elles sont alors utilisées comme excipients afin d’assurer des rôles variés dans les formulations tels qu’agent opacifiant, édulcorant, colorant, conservateur, etc.

Pour autant, additif alimentaire et excipient pharmaceutique ne sont pas deux appellations interchangeables. Derrière une même substance se trouvent deux cadres réglementaires, deux logiques d’évaluation et des exigences différentes.

Une fonction similaire, mais deux logiques réglementaires distinctes

À première vue, additif alimentaire et excipient pharmaceutique semblent répondre à une définition proche.

Dans le domaine alimentaire, le règlement (CE) n° 1333/2008 définit l’additif alimentaire comme une substance qui n’est normalement ni consommée comme aliment en soi ni utilisée comme ingrédient caractéristique d’une denrée et qui est intentionnellement ajoutée à celle-ci dans un but technologique. Conservateurs, colorants, édulcorants ou antioxydants en constituent quelques exemples.

Dans le domaine pharmaceutique, la directive 2001/83/CE retient une définition différente et particulièrement large de l’excipient : il s’agit de tout composant d’un médicament autre que la substance active et les matériaux d’emballage.

Dans les deux cas, la substance peut remplir une fonction technologique : donner une couleur, améliorer le goût, stabiliser une formulation, faciliter sa fabrication ou sa conservation, etc.

La ressemblance s’arrête toutefois là.

Dans le secteur alimentaire, l’évaluation porte principalement sur l’exposition du consommateur dans le cadre d’un usage alimentaire. Les conditions d’autorisation, les catégories de produits concernées et les niveaux d’utilisation autorisés sont définis dans un cadre spécifique. Les additifs autorisés doivent par ailleurs respecter des critères de pureté et des spécifications harmonisées au niveau européen, notamment définis par le règlement (UE) n° 231/2012 établissant les spécifications des additifs alimentaires énumérés aux annexes II et III du règlement (CE) n° 1333/2008.

Dans le secteur pharmaceutique, la logique est différente. L’excipient est évalué dans le contexte du produit fini, en tenant compte notamment de sa qualité pharmaceutique, de la voie d’administration du médicament (orale, parentérale, inhalée, etc.), de la population exposée, de la dose administrée et du rapport bénéfice-risque global du médicament.

Au-delà de la substance elle-même, les exigences applicables à sa fabrication et à son contrôle diffèrent également selon le cadre d’utilisation. Dans le secteur pharmaceutique, les excipients font l’objet d’attentes spécifiques en matière de qualité et de maîtrise des risques. Les titulaires d’AMM doivent notamment démontrer que les excipients utilisés sont adaptés à leur usage pharmaceutique et que leur fabrication présente un niveau de maîtrise approprié, conformément aux principes définis dans les lignes directrices européennes relatives à l’évaluation formalisée du risque des excipients. D’autres sujets réglementaires peuvent également entrer en ligne de compte, tels que la maîtrise des impuretés élémentaires, des nitrosamines ou d’autres contaminants potentiels. Ces exigences illustrent une nouvelle fois qu’une substance acceptable dans un contexte alimentaire ne peut être transposée automatiquement dans le domaine pharmaceutique.

« Autorisé dans l’alimentation » ne signifie pas automatiquement « acceptable dans un médicament ».

La présence d’une substance parmi les additifs alimentaires autorisés ne constitue pas, à elle seule, une démonstration de son acceptabilité comme excipient pharmaceutique.

Pourquoi ? Parce que le contexte d’exposition n’est pas nécessairement comparable.

Pour un médicament, plusieurs paramètres doivent notamment être pris en considération : la quantité d’excipient administrée, la posologie et la durée du traitement, la voie d’administration, les caractéristiques de la population cible – enfants, personnes âgées ou patients présentant certaines pathologies –, mais aussi la fonction de l’excipient et ses caractéristiques de qualité.

La question réglementaire n’est donc pas simplement de savoir si la substance est autorisée mais plutôt de répondre à : « Son utilisation est-elle acceptable dans ce médicament précis, à cette quantité, par cette voie d’administration et pour cette population ? »

Cette nuance peut avoir des conséquences très concrètes lors de la constitution d’un dossier d’AMM, d’une reformulation, d’un changement de fournisseur ou encore de l’analyse de la conformité des informations produit.

Derrière le terme « excipient », des substances parfois loin d’être neutres

Le terme « excipient » est parfois associé, à tort, à l’idée d’une substance totalement inactive, dépourvu de tout effet pharmacologique.

Dans le médicament, certains excipients sont susceptibles d’avoir des effets connus chez certaines catégories de patients ou dans certaines conditions d’utilisation. C’est la raison pour laquelle les autorités européennes ont défini une liste d’« excipients à effet notoire », pour lesquels une information spécifique doit être portée à la connaissance des patients dans l’étiquetage ou la notice.

Cette notion est particulièrement intéressante car elle illustre l’une des différences fondamentales entre les secteurs alimentaire et pharmaceutique. Dans le médicament, la question ne se limite pas à l’autorisation d’utilisation d’une substance. Il faut également s’assurer que le patient dispose de toutes les informations nécessaires pour utiliser le produit en toute sécurité.

Parmi les excipients à effet notoire figurent notamment l’aspartame, le sorbitol, l’éthanol, le propylène glycol, le lactose, certains colorants azoïques, les sulfites, le sodium ou encore le potassium. Leur présence peut conduire à l’ajout de mentions spécifiques dans la notice afin d’informer certaines populations à risque ou de signaler des précautions particulières d’emploi.

Cette approche rappelle qu’un excipient n’est pas nécessairement synonyme d’innocuité absolue. Même lorsqu’il ne contribue pas à l’effet thérapeutique recherché, il peut soulever des questions de tolérance, d’information du patient ou de gestion du risque qui doivent être prises en compte dès le développement du médicament et tout au long de son cycle de vie.

Pour les laboratoires, l’enjeu ne consiste donc pas uniquement à sélectionner un excipient adapté sur le plan technologique. Il s’agit également de vérifier les conséquences réglementaires de ce choix, notamment sur la documentation qualité, les informations produit et les obligations d’information du patient.

Trois exemples permettent de l’illustrer :

  • Le dioxyde de titane (E171)

Le dioxyde de titane constitue probablement l’exemple le plus emblématique des divergences possibles entre les cadres alimentaire et pharmaceutique. Le dioxyde de titane a longtemps été utilisé comme colorant alimentaire sous la dénomination E171.

En 2021, l’EFSA -l’Autorité européenne de sécurité des aliments – a conclu que le dioxyde de titane ne pouvait plus être considéré comme sûr en tant qu’additif alimentaire, notamment parce qu’un risque lié à la génotoxicité ne pouvait être exclu. Cette évaluation a conduit l’Union européenne à retirer son autorisation dans l’alimentation en 2022.

Pour autant, la substance est restée provisoirement utilisable dans les médicaments car son usage pharmaceutique répond à des enjeux différents. Dans certains médicaments, le dioxyde de titane n’assure pas seulement une fonction esthétique : ses propriétés d’opacification peuvent notamment contribuer à protéger une formulation de la lumière et éviter ainsi une dégradation.

L’EMA a ainsi souligné les difficultés techniques liées à son remplacement et les conséquences potentielles d’une substitution généralisée sur la qualité, la sécurité, l’efficacité et la disponibilité des médicaments. Les travaux européens menés en 2024 ont notamment mis en évidence que les alternatives testées ne présentaient pas nécessairement des performances équivalentes sur l’ensemble des critères pharmaceutiques pertinents.

  • L’aspartame (E951)

L’aspartame est généralement connu comme édulcorant alimentaire. Il peut également être utilisé dans certains médicaments, notamment pour améliorer l’acceptabilité des formes orales en masquant notamment l’amertume de la substance active.

Or l’aspartame constitue une source de phénylalanine, ce qui n’est pas sans conséquences pour les patients atteints de phénylcétonurie. A ce titre, il est donc considéré comme un excipient à effet notoire.

Dans le cadre pharmaceutique européen, sa présence entraîne donc une information spécifique dans la notice. Le référentiel européen prévoit cette information dès lors que l’aspartame est présent dans un médicament administré par voie orale.

Le sujet ne consiste donc plus uniquement à déterminer si l’aspartame peut remplir la fonction technologique recherchée. Il faut également anticiper l’information du patient et les conséquences sur les informations produit.

Cet exemple montre qu’une substance parfaitement identifiée dans le secteur alimentaire peut nécessiter, dans le contexte pharmaceutique, des exigences documentaires et de communication spécifique auprès des patients.

  • Le sorbitol (E420(i))

Le sorbitol est un autre exemple particulièrement intéressant. Le sorbitol constitue un bon exemple de la manière dont un excipient peut faire l’objet d’exigences réglementaires spécifiques malgré son utilisation largement répandue dans l’alimentation et les médicaments.

Dans le cadre pharmaceutique, il figure parmi les excipients à effet notoire. Le référentiel européen prévoit plusieurs mentions d’information selon les conditions d’utilisation du produit. Certaines d’entre elles concernent notamment les patients atteints d’intolérance héréditaire au fructose ainsi que les effets gastro-intestinaux susceptibles d’être observés dans certains contextes d’exposition.

Cet exemple montre que l’évaluation réglementaire d’un excipient ne repose pas uniquement sur son identité ou sur son historique d’utilisation. Elle s’appuie également sur les conditions d’utilisation du médicament et sur les informations nécessaires à la bonne prise en charge du patient.

Les questions que se posent aujourd’hui les laboratoires pharmaceutiques

Lorsqu’une substance est également connue comme additif alimentaire, plusieurs questions peuvent rapidement se poser :

  • Une évolution du statut alimentaire d’une substance doit-elle déclencher une réévaluation de son utilisation pharmaceutique ?
  • Comment documenter le maintien ou le remplacement d’un excipient ?
  • À quel moment faut-il anticiper un risque réglementaire futur ?
  • Quelles conséquences pour les dossiers d’AMM, les variations ou l’information des patients ?
  • Comment arbitrer entre exigences réglementaires, contraintes industrielles et continuité de l’approvisionnement ?

Les réponses dépendent souvent du produit concerné, du contexte réglementaire et des données disponibles.

Là où Atessia peut vous accompagner

Les sujets liés aux excipients sont rarement purement techniques ou purement réglementaires.

Ils se situent à l’intersection de plusieurs enjeux : formulation, affaires réglementaires, qualité, supply chain et gestion du cycle de vie des produits.

Atessia vous accompagne dans l’analyse de l’impact réglementaire de la sélection d’un excipient, l’évaluation des options envisageables, la documentation des arbitrages retenus ou encore l’anticipation des évolutions susceptibles d’affecter un portefeuille de produits.

En matière d’excipients, une substance apparemment banale peut cacher une problématique réglementaire beaucoup plus complexe qu’il n’y paraît.

Article rédigé par Lise CHOCHON, Coordinatrice Veille réglementaire & Marketing digital
La veille réglementaire dans l’industrie pharmaceutique : un enjeu stratégique pour anticiper plutôt que subir

Dans l’industrie pharmaceutique, la réglementation évolue en permanence. Nouveaux textes, mises à jour des référentiels, positions des autorités, évolutions des exigences qualité, pharmacovigilance, information promotionnelle ou encore sérialisation : le volume d’informations à suivre est considérable.

Pour les laboratoires pharmaceutiques, la veille réglementaire ne consiste plus simplement à surveiller la publication de nouveaux textes. Elle est devenue un levier essentiel pour comprendre les impacts potentiels sur leurs activités, anticiper les changements à venir et sécuriser leurs décisions. Pourtant, face à la quantité importante d’informations disponibles, identifier ce qui est réellement pertinent pour son organisation reste un exercice complexe.

Une réglementation en constante évolution

L’environnement réglementaire des produits de santé est particulièrement mouvant. Les exigences européennes et nationales évoluent régulièrement, tandis que les autorités publient fréquemment de nouvelles recommandations, lignes directrices ou documents d’interprétation.

Cette dynamique concerne l’ensemble des acteurs de la chaîne du médicament et des produits de santé. Selon leur statut et leur périmètre d’activité, les laboratoires peuvent être concernés par des obligations très différentes :

  • Titulaires d’Autorisation de Mise sur le Marché (AMM) ;
  • Exploitants ;
  • Fabricants ;
  • Distributeurs ;
  • Importateurs ou acteurs intervenant dans la chaîne d’approvisionnement.

Chaque évolution réglementaire peut ainsi avoir des conséquences variables d’une organisation à l’autre. Une même publication peut représenter une simple information pour certains acteurs et nécessiter une adaptation importante des processus pour d’autres.

La difficulté n’est donc pas uniquement d’avoir connaissance de l’information, mais de comprendre rapidement si elle est applicable et quels peuvent être ses impacts.

Des obligations différentes selon les rôles de l’entreprise

La réglementation pharmaceutique repose sur une répartition précise des responsabilités. Or, les laboratoires cumulent souvent plusieurs statuts, ce qui complexifie encore davantage l’analyse réglementaire.

L’exploitant doit notamment s’assurer du respect d’un ensemble d’obligations liées à la commercialisation et à la surveillance du médicament.

Le titulaire d’AMM doit suivre les évolutions susceptibles d’impacter directement son dossier d’enregistrement, ses engagements réglementaires ou ses stratégies de maintien sur le marché.

Le distributeur doit rester attentif aux exigences relatives aux bonnes pratiques de distribution, à la traçabilité des produits ou encore à la gestion des flux logistiques.

Le fabricant est quant à lui concerné par l’évolution des exigences de qualité, des référentiels de fabrication et des attentes des autorités lors des inspections.

Dans ce contexte, une question revient régulièrement : une évolution réglementaire concerne-t-elle réellement mon activité, ou seulement une partie de mes responsabilités ?

Les textes apportent parfois une réponse directe. Dans d’autres situations, une analyse plus approfondie est nécessaire pour déterminer le niveau d’impact réel.

Entre multiplication des informations et difficulté d’interprétation

Aujourd’hui, la quantité d’informations réglementaires accessibles est de plus en plus importante.

Publications des autorités nationales et européennes, associations professionnelles, bases documentaires, consultations publiques, nouvelles lignes directrices, questions-réponses réglementaires : les sources se multiplient.

Cette abondance crée paradoxalement une difficulté supplémentaire. Toutes les informations n’ont pas la même portée ni le même caractère prioritaire.

Les laboratoires sont ainsi confrontés à plusieurs enjeux :

  • Identifier les informations réellement pertinentes ;
  • Évaluer leur impact opérationnel ;
  • Déterminer les échéances applicables ;
  • Mobiliser les bonnes parties prenantes ;
  • Assurer la traçabilité des analyses réalisées.

Une veille efficace ne se limite donc pas à collecter des informations. Elle suppose également de les contextualiser et de les transformer en éléments d’aide à la décision.

Les questions que se posent concrètement les laboratoires

Face à cette complexité, les équipes réglementaires, qualité, pharmaceutiques ou opérationnelles sont souvent confrontées à des interrogations récurrentes :

  • Cette nouvelle exigence s’applique-t-elle à mon activité ?
  • Quels produits ou quelles entités de l’entreprise sont concernés ?
  • Quels processus doivent être revus ?
  • Quel niveau de priorité faut-il accorder à cette évolution ?
  • Existe-t-il des périodes transitoires ?
  • Quels risques sont associés à une mise en conformité tardive ?
  • Comment documenter et justifier les choix effectués ?

La vraie difficulté n’est pas seulement d’être informé, mais souvent de comprendre comment analyser, prioriser et justifier les décisions prises.

C’est précisément dans ces zones grises que la veille réglementaire prend toute sa valeur.

Là où Atessia peut accompagner les laboratoires

Face à la complexité croissante de l’environnement réglementaire, disposer d’une information brute n’est plus suffisant. Les entreprises ont besoin d’une lecture adaptée à leur activité et à leurs responsabilités.

Avec son service Atessia Intelligence, Atessia aide les laboratoires à transformer l’information réglementaire en connaissance exploitable.

L’objectif n’est pas uniquement de signaler les évolutions réglementaires, mais aussi de leur permettre de :

  • Identifier les sujets réellement pertinents pour leur périmètre ;
  • Comprendre les impacts potentiels sur leurs activités ;
  • Anticiper les changements à venir ;
  • Prioriser les actions à engager ;
  • Faciliter le partage de l’information au sein des équipes.

Chaque organisation possède ses spécificités, ses produits, ses marchés et son modèle opérationnel. Une veille pertinente doit donc être adaptée au contexte du laboratoire et non se limiter à une diffusion standardisée d’informations.

Atessia accompagne ainsi les acteurs du médicament et plus largement des produits de santé dans l’analyse et la compréhension d’un environnement réglementaire de plus en plus dense, afin de les aider à prendre des décisions éclairées et sécurisées.

La veille réglementaire est aujourd’hui bien plus qu’une activité de surveillance documentaire. Elle constitue un outil stratégique permettant aux laboratoires pharmaceutiques de suivre les évolutions de leur environnement, d’anticiper les impacts potentiels sur leurs activités et de mieux maîtriser leurs obligations.

Dans un contexte où les exigences réglementaires se multiplient et où les responsabilités varient selon les statuts des acteurs, comprendre les enjeux devient aussi important que l’information elle-même.

L’enjeu n’est plus seulement de rester informé, mais de disposer de la bonne information, au bon moment, avec le niveau d’analyse nécessaire pour éclairer les décisions de l’entreprise. Atessia Intelligence s’inscrit précisément dans cette logique : aider les laboratoires à réaliser leur analyse d’impact de la veille dans un environnement réglementaire complexe et en constante évolution.

Pour découvrir l’ensemble des expertises d’Atessia et nos accompagnements dédiés aux acteurs de la santé, rendez-vous sur notre site internet : Atessia

Article rédigé par Hélène COCAULT, Consultante Affaires Réglementaires et Pharmaceutiques

Communication vers les patients : entre engagement, information et cadre réglementaire

La communication à destination des patients occupe aujourd’hui une place de plus en plus importante dans les stratégies des laboratoires pharmaceutiques et des industriels de santé.

Cette évolution est portée par plusieurs facteurs : volonté d’améliorer l’expérience patient, développement du patient partenaire ou patient expert, recherche de solutions plus adaptées aux besoins du terrain, montée en puissance des contenus digitaux et des réseaux sociaux.

Pour autant, communiquer avec ou vers les patients n’est pas un exercice simple. Entre information, sensibilisation, recueil d’expérience, engagement patient et risque promotionnel, les frontières ne sont pas toujours explicites.

En France, dans un environnement réglementaire et éthique de plus en plus exigeant, la vraie question n’est souvent pas seulement de savoir ce qu’il est possible de faire, mais comment le faire de manière justifiable, conforme et cohérente avec les objectifs poursuivis.

Les laboratoires cherchent de plus en plus à intégrer l’expérience patient dans leurs réflexions : amélioration des parcours de soins, développement de services, création de contenus pédagogiques, conception de programmes d’accompagnement ou encore compréhension des besoins non couverts.

Mais cette contribution soulève aussi plusieurs questions : jusqu’où peut-on faire intervenir un patient ? Dans quels contextes ? Sur quels sujets ? Et avec quelles précautions ?

Trouver le juste équilibre entre information et promotion. En théorie, la frontière paraît claire. En pratique, elle l’est souvent beaucoup moins.

De nombreux autres enjeux peuvent entrer en ligne de compte :

  • Transparence des collaborations ;
  • Contractualisation des interventions ;
  • Rémunération des patients experts ;
  • Protection des données personnelles ;
  • Utilisation du droit à l’image ;
  • Gestion des contenus digitaux ;
  • Identification d’informations relevant de la vigilance ;
  • Gouvernance interne des projets.

Atessia peut accompagner les laboratoires dans :

  • L’analyse des projets impliquant des patients ou des associations de patients ;
  • L’identification des risques réglementaires et déontologiques ;
  • La clarification des rôles et responsabilités internes ;
  • La rédaction de guidelines ou de procédures adaptées ;
  • La revue de contenus et de dispositifs de communication ;

L’objectif n’est pas de bloquer les initiatives, mais de permettre aux équipes de mieux comprendre les limites applicables, d’anticiper les zones grises et de sécuriser les décisions.

Dans un contexte où les frontières entre information, engagement patient et communication promotionnelle ne sont pas toujours évidentes à appréhender, disposer d’un cadre clair devient souvent un facteur clé de réussite.

Article rédigé par Sandrine DE SOUSA, , Consultante Senior Compliance et Qualité des communications externes  

Comprendre EUDAMED

Comprendre EUDAMED : La Base de Données Européenne sur les Dispositifs Médicaux

Le règlement (UE) 2017/745 introduit de nouvelles exigences afin de renforcer la sécurité des patients et utilisateurs. Une des nouveautés de ce nouveau règlement est la création d’une base de données européenne dédiée aux informations sur les dispositifs médicaux appelée EUDAMED. 

Cette plateforme sécurisée permettra :

  • d’accroître la transparence des informations sur les dispositifs médicaux avec un accès au grand public
  • une meilleure coordination entre les États membres dans la surveillance post commercialisation des dispositifs médicaux

EUDAMED est une plateforme sécurisée utilisée pour recueillir et partager des données relatives aux dispositifs médicaux mis sur le marché de l’Union européenne ainsi que ceux faisant l’objet d’investigation clinique.

Le règlement introduit de nouvelles exigences applicables aux différents acteurs pour EUDAMED.  

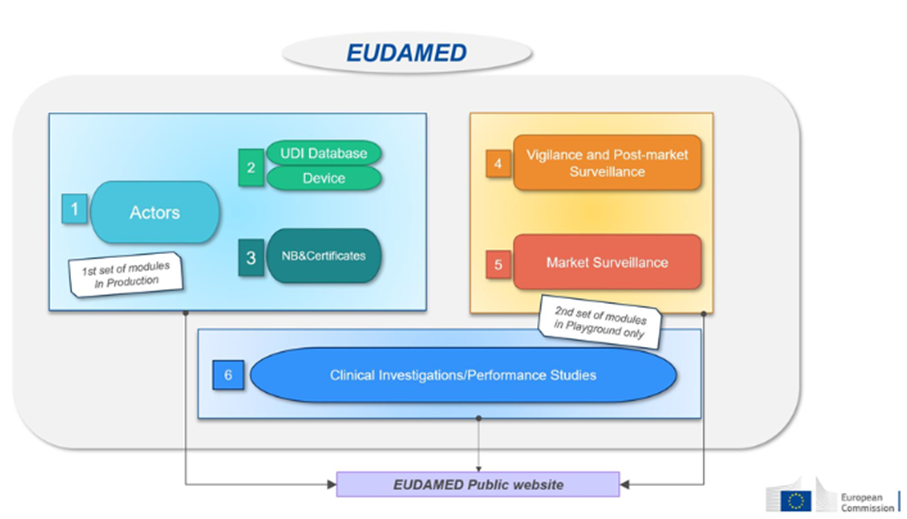
Cette base de données sera composée de 6 modules connectés les uns aux autres :

Module : Qui doit enregistrer des informations ?Accessible au public
1-Acteurs Les opérateurs économiques doivent s’enregistrer en tant qu’acteur dans EUDAMED et fournir les informations requises.-Fabricants de l’UE et de pays tiers,
-Mandataires,
-Producteurs d’emballages de systèmes/procédures
– Importateurs
Disponible sur base volontaire depuis décembre 2020 et sera obligatoire à partir de T4 2027
2-Dispositifs   Les fabricants doivent soumettre dans EUDAMED le basic-IUD et les informations de tous les dispositifs qu’ils mettent sur le marché de l’UE.Uniquement les fabricants

Enregistrement des dispositifs médicaux sous MDR

Aucune obligation pour les legacy devices (si enregistrement dans EUDAMED, il faudra faire un nouvel enregistrement pour les produits sous MDR, considérés comme de nouveaux produits)
Disponible sur base volontaire depuis octobre 2021 et est obligatoire à partir de T1 2026
3-Organismes notifiés (ON) et certificats Les organismes notifiés (ON) doivent enregistrer dans EUDAMED toute information concernant les certificats délivrés, suspendus, rétablis, retirés ou refusés et les autres restrictions imposées à ces certificats. Ces informations sont accessibles au public.Organismes NotifiésDisponible sur base volontaire depuis octobre 2021 et est obligatoire à partir de T1 2026
4-Vigilance Module dédié à tous les rapports de vigilance et de surveillance post-commercialisation.
-information de sécurité (Field Safety notice, FSN)
-Actions correctives de sécurité (Field Safety Corrective Action, FSCA)
-Rapport d’investigation des causes d’incident et mesures correctives (MIR)
-Rapport de tendances (trend report)
-Rapport périodique de sécurité (PSUR)
FabricantsSera obligatoire à partir de T4 2027
5-Surveillance du marché La coordination des actions de surveillance de marché entre les différentes autorités compétentes.Autorités compétentes uniquementSera obligatoire à partir de T4 2027  
6-CI/PS : (Clinical investigation/ Performance studies) :Ce module concerne les enregistrements des investigations cliniques (DM) et études de performance (DMDIV).
Rapport et résumé d’investigation clinique
Evènement indésirable grave survenu pendant les investigations cliniques
PromoteursSera obligatoire à partir de T4 2027

Source : Commission européenne


Et les distributeurs ?

Le MDR n’impose aucune exigence aux distributeurs concernant EUDAMED. Ils n’ont donc aucun accès sécurisé dans EUDAMED et ils ont uniquement l’accès grand public. Certains pays peuvent cependant définir des exigences supplémentaires, c’est le cas de la France qui demande aux distributeurs de s’enregistrer via le formulaire ANSM.


Calendrier de déploiement EUDAMED

En octobre 2019, la Commission européenne avait annoncé le report du lancement d’EUDAMED de 2 ans à mai 2022.

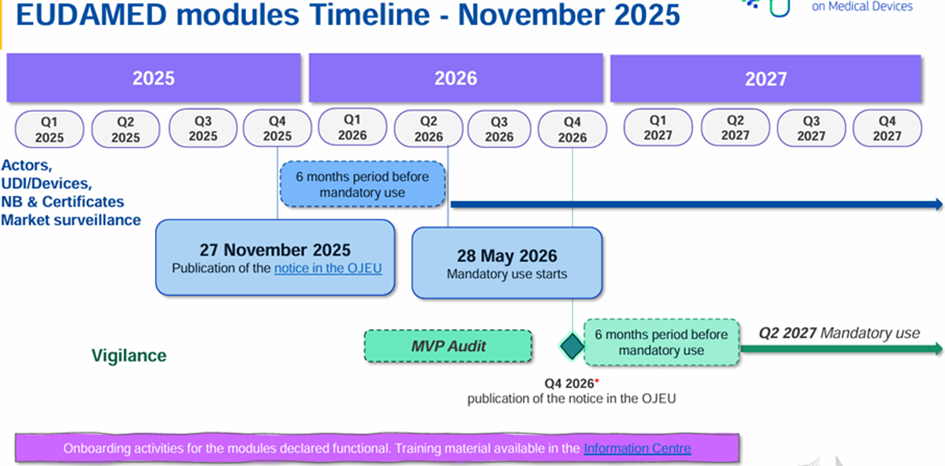
Certains modules sont déjà disponibles et peuvent être utilisés volontairement. Un projet de roadmap est sorti le 10 juillet 2024 indiquant un déploiement total d’EUDAMED prévu au deuxième trimestre 2027.

La Commission européenne a publié ce 27 novembre 2025 une décision (UE) 2025/2371 concernant la fonctionnalité et le respect des spécifications pour les modules EUDAMED :

  • Module « enregistrement des opérateurs économiques » (ACT module)
  • Module « enregistrement des dispositifs médicaux et base de données UDI » (UDI/DEV module)
  • Module « certificats et organismes notifiés » (NB/CRF module)
    • Module « surveillance sur le marché » (MSU module)

Ainsi ces 4 modules sont donc opérationnels et ils seront obligatoires à partir du 28 mai 2026 (soit 6 mois après la publication au JOUE) selon le règlement (UE) 2024/1860.

Pour les 2 modules restants, ils ne sont pour le moment pas disponibles :

  • Module investigations cliniques/studes de performance (CI/PS module)
  • Module surveillance post-marché et vigilance (VGL module) 

Une roadmap a été mise à jour :

Documents et guides utiles :

  • Q&A “on practical aspects related to the implementation of the gradual roll-out of Eudamed pursuant to the MDR and IVDR, as amended by Regulation (EU) 2024/1860 amending Regulations (EU) 2017/745 and (EU) 2017/746 as regards a gradual roll-out of Eudamed, the obligation to inform in case of interruption or discontinuation of supply, and transitional provisions for certain in vitro diagnostic medical devices” (22/11/2024)
  • USER GUIDES afin d’enregistrer les informations dans EUDAMED
  • MDCG “EUDAMED”
  • Commission européenne – The EUDAMED four first modules will be mandatory to use as from 28 May 2026 (27/11/2025)
  • JOUE – Décision (UE) 2025/2371 de la Commission du 26 novembre 2025 relative à l’avis concernant la fonctionnalité et le respect des spécifications fonctionnelles de certains systèmes électroniques figurant dans la base de données européenne sur les dispositifs médicaux visée à l’article 34, paragraphe 1, du règlement (UE) 2017/745 du Parlement européen et du Conseil (27/11/2025)

The Silicon Review

ATESSIA, Votre Guide en Affaires Réglementaires pour l’Industrie Pharmaceutique

Dans le monde complexe et hautement réglementé de la pharmacie et des soins de santé, ATESSIA se distingue comme un cabinet de conseil dédié à accompagner les entreprises dans les défis des affaires réglementaires. Consciente du rôle essentiel de la conformité et de la sécurité des patients, ATESSIA propose une expertise complète couvrant la documentation scientifique, les essais cliniques, les soumissions réglementaires et la pharmacovigilance. En assurant une collaboration fluide avec les autorités de santé dans plusieurs juridictions, ATESSIA aide les entreprises à atteindre la conformité tout en favorisant leur croissance, avec un engagement constant pour la sécurité des patients et l’efficacité des produits. 

Les Affaires Réglementaires : Un Moteur de Croissance 

Les affaires réglementaires ne sont pas qu’une série de tâches administratives ; elles constituent un véritable levier stratégique de croissance et d’innovation dans les secteurs pharmaceutique et des dispositifs médicaux. Elles garantissent avant tout que les produits respectent les normes de sécurité et de qualité les plus élevées, depuis leur développement jusqu’à leur commercialisation. Cela implique l’alignement des processus de fabrication sur les exigences légales, la communication continue avec les autorités sanitaires, et la gestion rigoureuse de la documentation requise pour les soumissions réglementaires. 

Les affaires réglementaires jouent également un rôle clé de coordination, en favorisant la collaboration entre les équipes cliniques, médicales et marketing pour garantir que toutes les étapes du développement répondent aux normes réglementaires. Au-delà de la conformité, elles soutiennent la croissance stratégique en guidant les efforts de recherche et développement, en accélérant l’accès au marché via les cadres réglementaires, et en facilitant les partenariats et accords de licence. Enfin, l’expertise réglementaire permet aux entreprises d’accéder efficacement à de nouveaux marchés, tout en maintenant la conformité des produits existants face à l’évolution des réglementations. 

Trouver un équilibre dans la charge réglementaire 

Une charge réglementaire excessive peut épuiser les ressources d’une entreprise et freiner son innovation. Les solutions proposées par ATESSIA répondent à ce défi en allégeant les pressions internes, permettant ainsi aux équipes de se concentrer sur des activités clés telles que les essais cliniques et la stratégie commerciale. 

En collaborant avec ATESSIA, les entreprises bénéficient d’une approche équilibrée des affaires réglementaires. L’expertise d’ATESSIA accélère l’accès au marché en gérant efficacement les soumissions réglementaires et garantit des opérations à la fois rentables et maîtrisées. En tant que cabinet indépendant, ATESSIA offre des conseils objectifs et impartiaux, permettant aux clients de naviguer en toute confiance dans les complexités du paysage réglementaire. 

Ce qui rend les Affaires Réglementaires françaises uniques et comment ATESSIA peut vous aider 

Le marché pharmaceutique français présente des défis et opportunités spécifiques liés à son cadre réglementaire unique. Les exigences strictes de l’ANSM (Agence Nationale de Sécurité du Médicament et des Produits de Santé), associées à des lois spécifiques comme le Code de la Santé Publique, créent un environnement complexe pour assurer la conformité. ATESSIA agit comme un partenaire stratégique pour les entreprises internationales, leur offrant des conseils experts pour naviguer dans ces spécificités et prospérer sur le marché français. 

Les défis majeurs incluent l’obtention du statut d’Exploitant, le respect des exigences en matière d’étiquetage et de conditionnement, la mise en place de systèmes de pharmacovigilance robustes, ainsi que la conformité aux régulations publicitaires et à la Loi Anti-Cadeau. ATESSIA accompagne également ses clients dans la négociation des prix et des remboursements avec la HAS (Haute Autorité de Santé) et le CEPS (Comité Économique des Produits de Santé), garantissant des stratégies d’entrée sur le marché optimales et conformes. 

L’Engagement d’ATESSIA en matière d’expérience client 

Sous la direction de Géraldine Baudot-Visser, ATESSIA repose sur des principes de précision, de flexibilité et une compréhension approfondie des besoins de ses clients. L’entreprise privilégie des solutions sur-mesure, élaborant des stratégies réglementaires alignées sur le contexte, le secteur et les objectifs stratégiques de chaque projet. La transparence est au cœur de l’approche d’ATESSIA, avec une communication claire et continue qui permet aux clients de rester informés et confiants à chaque étape. 

Cette vision de partenariat à long terme positionne ATESSIA comme bien plus qu’un simple consultant réglementaire. En s’adaptant aux évolutions du paysage réglementaire et en soutenant ses clients dans leur croissance, ATESSIA devient un allié essentiel pour atteindre la conformité et favoriser une croissance durable. 

ATESSIA transforme les affaires réglementaires, d’un défi opérationnel en un outil stratégique pour le succès. En offrant un soutien et une expertise incomparables, l’entreprise aide les acteurs du secteur pharmaceutique à surmonter les défis réglementaires, à garantir leur compétitivité et à saisir les opportunités de croissance. 

Pour plus d’informations, rendez-vous sur www.atessia.fr ou contactez-nous à hello@atessia.fr. L’équipe d’ATESSIA est prête à optimiser vos affaires réglementaires et à soutenir vos objectifs stratégiques.  


Pour voir l’article complet sur Silicon Review, c’est ici ! 

Forbes BrandVoice by MédiasFrance

Forbes – ATESSIA, votre partenaire en affaires réglementaires et pharmaceutiques au service de l’industrie de la santé

ATESSIA, Life Science Advisors, est un cabinet de conseil en affaires réglementaires et pharmaceutiques, dédié aux industries de la santé. Fort de son expertise, ATESSIA accompagne une large gamme de produits de santé, en mettant particulièrement l’accent sur les médicaments et les dispositifs médicaux. Grâce à une approche personnalisée et rigoureuse, le cabinet aide ses clients à naviguer dans un environnement réglementaire complexe, en garantissant conformité et innovation dans leurs projets.

Plus humain, plus agile « J’ai fondé ATESSIA, Life Science Advisors avec la conviction que le conseil en affaires réglementaires et pharmaceutiques pouvait être réinventé sous un prisme plus humain et agile, explique Géraldine Baudot-Visser. Forte de plusieurs années d’expérience dans l’industrie pharmaceutique et au sein de cabinets de conseil réputés, j’ai identifié l’opportunité de créer une entreprise qui place au cœur de son approche la satisfaction des clients et la valorisation de ses experts, tout en garantissant une excellence infaillible dans le domaine pharmaceutique. » Les premiers défis ont naturellement porté sur la conquête de la confiance des premiers clients et sur le besoin de déconstruire les stéréotypes du conseil. Il a fallu prouver que rigueur et créativité peuvent coexister, démontrer qu’un cabinet de conseil peut marier expertise pointue et approche sur-mesure. Trouver l’équilibre entre la gestion d’une jeune entreprise et la délivrance d’un service d’excellence a été, dès le départ, la priorité absolue. Pour la fondatrice, l’objectif était clair : devenir en quelques années un acteur de référence dans le conseil réglementaire sur le marché français et européen malgré la concurrence des cabinets établis.

Des solutions sur mesure toujours plus performantes

Chaque phase de la croissance d’ATESSIA a été animée par l’ambition de s’imposer comme un leader tout en fédérant les collaborateurs autour des défis de ses clients. Chaque étape a également été une opportunité de se réinventer, d’innover, et de grandir tout en restant fidèle à ses valeurs pour garantir une approche résolument centrée sur le client. « Par exemple, indique la fondatrice, notre service de veille réglementaire est incontournable pour nos clients du secteur pharmaceutique, avec un taux de satisfaction et de fidélisation dépassant les 90 %. Ce succès témoigne de notre capacité à offrir un accompagnement sur-mesure et à anticiper les évolutions du marché, répondant ainsi aux attentes les plus exigeantes de nos partenaires. » Cette volonté de dépasser les attentes s’appuie sur une équipe capable d’anticiper, de s’adapter et de garantir la conformité aux standards les plus stricts. C’est cette dynamique collective qui permet à ATESSIA de rester à la pointe et d’offrir à ses clients des solutions sur mesure toujours plus performantes.

Une approche axée sur l’excellence

« Nos clients nous choisissent parce qu’ils recherchent bien plus que des solutions standardisées. Au sein d’ATESSIA, nous travaillons avec la précision d’artisans d’orfèvrerie, en concevant des solutions sur mesure, parfaitement adaptées aux spécificités de chaque projet dans un environnement hautement réglementé. Comme les meilleurs artisans du savoir-faire traditionnel, nous mettons une attention particulière à garantir une qualité irréprochable de notre prestation pour assurer un support technique fiable à nos clients », confie Géraldine Baudot-Visser.

Cette approche axée sur l’excellence fait d’ATESSIA un partenaire de confiance pour ses clients. Le cabinet de conseil construit avec eux des relations solides, fondées sur une écoute attentive, une expertise pointue et une capacité à anticiper les évolutions du marché. C’est cette vision proactive et personnalisée qui permet de leur fournir des réponses toujours parfaitement adaptées et personnalisées.

« Chaque contribution que nous apportons à l’industrie de la santé, aussi modeste soit-elle, a un impact potentiel sur la vie de quelqu’un, quelque part. C’est cela qui donne un sens profond à ce que nous faisons et qui fait que chaque projet, qu’il soit centré sur les établissements pharmaceutiques, la qualité de leurs système ou l’innovation, représente bien plus qu’une simple mission pour nous : c’est une opportunité de participer activement à l’amélioration de la vie des patients. Cette responsabilité est une source de fierté immense et inestimable », conclut-elle.

Vous pouvez retrouver l’article sur le site de Forbes en suivant ce lien