Blog

La loi d’encadrement des avantages (LEA) française décryptée

La France est réputée pour ses dispositions réglementaires strictes lorsque l’on touche aux médicaments. L’exception ne sera pas faite quant à l’encadrement des relations entre les industries et les professionnels de santé connu sous le nom de LEA.

Qu’est-ce que la LEA ?

Autrefois appelé « Loi anti-corruption », « DMOS », « loi anti-cadeaux », ces termes ne sont plus utilisés depuis la mise en place le 1er octobre 2020 d’un ensemble de textes et du terme « Dispositif d’encadrement des avantages » ou « Loi d’encadrement des avantages » (LEA) afin de pouvoir mieux contrôler les relations entre les industries de santé notamment, et les professionnels de santé [1] .

Pour rappel, ce dispositif est à considérer de manière bien distincte du dispositif de transparence des liens d’intérêt qui poursuit lui des objectifs de publication des avantages procurés et des conventions passées afin d’informer le grand public et éviter les conflits d’intérêt.

La LEA concerne l’ensemble des produits de santé, remboursables ou non et son champ d’application comprends notamment professionnels de santé, à ses étudiants et à leurs associations. Il s’agit de s’assurer que les PDS ne soient guidés que par des considérations d’ordre médical dans le choix qu’ils font d’un produit ou d’une prestation santé et de prévenir les situations de conflits d’intérêt.

Plus concrètement, le principe général est le suivant :

  • Interdiction pour les entreprises assurant des prestations de santé, produisant ou commercialisant des produits de santé de consentir des avantages directs ou indirects, en nature ou en espèces ; et
  • Interdiction pour les PDS, Associations de PDS et les fonctionnaires/Agents Publics visés par le dispositif de recevoir de tels avantages.

A noter que ces interdictions sont sanctionnées pénalement et qu’il existe une co-responsabilité entre les entreprises qui consentent des avantages indus et les bénéficiaires de ces avantages.

La LEA prévoit ensuite des dérogations à ce principe d’interdiction et soumet l’ensemble des interactions autorisées (rémunération, prise en charge d’hospitalité dans le cadre de manifestations professionnelles, scientifiques ou promotionnelles, participation à des activités de recherches, prestations de services, parrainages, dons) à un contrôle préalable par les instances compétentes que sont les Ordres des professions médicales lorsqu’il en existe ou les ARS. Toutefois, une condition pour la mise en œuvre de ces dérogations est l’établissement d’une convention qui sera alors soumise auprès des instances compétentes.

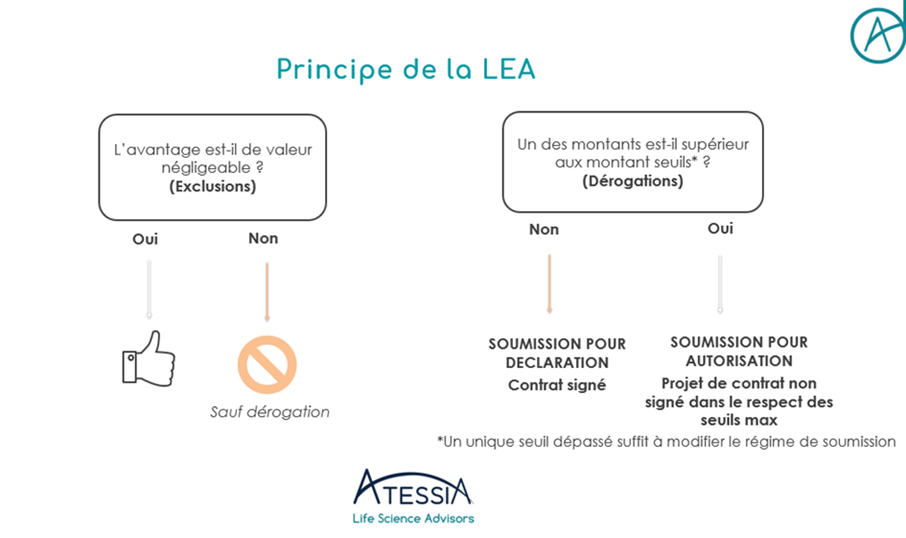
Ces dérogations sont à ne pas confondre avec les éléments exclus de la définition d’un avantage interdit, tels que les avantages en espèces ou en nature qui ont trait à l’exercice de la profession du bénéficiaire et d’une valeur négligeable (ex : repas impromptus, échantillons, ouvrages). Rappelons qu’au-delà de 10 euros, tout avantage doit par ailleurs être déclaré sur https://www.transparence.sante.gouv.fr/ au titre de la transparence des liens.

Deux régimes de soumission sont possibles pour les dérogations au principe d’interdiction : simple soumission pour déclaration, ou demande d’autorisation si les valeurs seuils publiées par voie d’arrêté ont été atteintes.

Si les avantages consentis sont inférieurs aux seuils, la déclaration doit être faite 8 jours avant l’octroi de l’avantage, que ce soit sur IDAHE2 ou EPS, ce dernier ne pouvant être mis en œuvre avant ce délai.

Si les avantages consentis sont supérieurs aux seuils, une demande d’autorisation doit être faite a minima deux mois avant la mise en œuvre. A l’issu de ces deux mois, l’autorité compétente émettra une décision contraignante.

En résumé :

ATESSIA vous accompagne pour vous conformer à ce dispositif !

Article rédigé par Emilie BADET, Consultante Junior Compliance & Encadrement des Avantages


[1]Suite à la publication de l’Ordonnance n°2017-49 du 19 janvier 2017 relative aux avantages offerts par les personnes fabriquant ou commercialisant des produits ou prestations de santé et ses différents textes d’application entrés en vigueur le 1er octobre 2020

Développer un produit de santé innovant : quand et pourquoi solliciter le GIO de l’ANSM ?

Développer un produit de santé innovant implique souvent de répondre très tôt à des questions réglementaires déterminantes : Quel statut pour le produit ? Quelle stratégie de développement privilégier ? Les données envisagées seront-elles adaptées aux attentes réglementaires ? Comment préparer les prochaines étapes du développement ?

Pour accompagner les porteurs de projets, l’Agence nationale de sécurité du médicament et des produits de santé (ANSM) a mis en place le Guichet Innovation et Orientation (GIO).

Une porte d’entrée pour les projets innovants

Le GIO permet aux porteurs de projets de solliciter l’ANSM en amont des procédures réglementaires, afin de bénéficier d’un accompagnement scientifique, technique, juridique et/ou réglementaire sur le développement des produits de santé innovants, notamment :

  • médicaments ;
  • dispositifs médicaux (DM) ;
  • dispositifs médicaux de diagnostic in vitro (DMDIV).

L’objectif est de permettre un dialogue précoce avec l’Agence, lorsque certains choix scientifiques ou réglementaires peuvent encore être discutés avant leur mise en œuvre.

Quand solliciter le GIO ?

Le recours au GIO peut être pertinent lorsqu’un projet présente une problématique réglementaire particulière ou une incertitude susceptible d’avoir un impact sur son développement.

Selon le produit et la situation, les échanges peuvent notamment porter sur :

  • la qualification ou la classification réglementaire ;
  • la stratégie de développement ;
  • des questions scientifiques ou techniques ;
  • la qualification d’une recherche ;
  • la préparation d’une investigation clinique ou d’une étude de performance ;
  • certaines questions réglementaires en amont d’une future procédure.

L’intérêt est donc d’identifier suffisamment tôt les enjeux susceptibles d’influencer les prochaines étapes du projet.

Quelle différence avec l’étape de pre-soussmission ?

Le GIO intervient en amont, lorsque le développement est encore en cours et que des questions scientifiques ou réglementaires structurantes se posent.

La pré-soumission intervient à un stade plus avancé, lorsqu’une stratégie est déjà définie et que le dépôt d’un dossier réglementaire se rapproche.

Le choix du dispositif dépend donc principalement de la maturité du projet et de la nature des questions à adresser à l’ANSM.

Bien préparer ses échanges avec l’ANSM

La pertinence d’une démarche auprès du GIO repose en grande partie sur la préparation de la demande.

L’enjeu est de transformer une problématique générale en questions ciblées permettant un échange utile avec l’autorité.

Atessia vous accompagne

Atessia accompagne les acteurs de la santé dans leurs interactions avec les autorités et dans la définition de leur stratégie réglementaire.

Dans le cadre d’une démarche auprès du GIO, nous pouvons notamment vous accompagner dans l’analyse de la stratégie réglementaire, l’identification des questions à soumettre à l’ANSM, la préparation de la demande et des échanges avec l’Agence, ainsi que l’analyse des retours obtenus.

Vous développez un produit de santé innovant et envisagez de solliciter le GIO ?

Contactez-nous pour échanger sur votre projet : hello@atessia.fr

Article rédigé par Estelle Icard , Consultante Affaires Réglementaires & Pharmaceutiques

Automatisation des PGP et futurs SPP : un enjeu bien plus stratégique que la simple production de documents

Les Plans de Gestion des Pénuries (PGP) occupent aujourd’hui une place importante dans les obligations des exploitants de médicaments d’intérêt thérapeutique majeur (MITM). Leur création, leur mise à jour et leur maintien mobilisent déjà des ressources importantes au sein des laboratoires pharmaceutiques, avec des échéances contraignantes (soumission annuelle imposée sur une courte période, création de PGP pour tout nouveau MITM).

Pour autant, réduire le sujet à une simple obligation documentaire serait une erreur. Derrière chaque PGP, se cache un travail considérable de collecte, de vérification et de consolidation de données provenant de multiples acteurs et systèmes d’information.

Cette réalité est appelée à prendre encore davantage d’ampleur dans les années à venir. Entre l’évolution annoncée des lignes directrices françaises pour l’établissement des PGP et l’arrivée des futurs Shortage Prevention Plans (SPP) européens, les exploitants vont devoir gérer des volumes de données et de documents nettement plus importants qu’aujourd’hui.

Dès lors, se pose la question de savoir comment produire ces documents, mais aussi comment organiser durablement les données qui les alimentent.

Le véritable défi : disposer de données fiables et exploitables

Rédiger un PGP ne se résume pas à compléter une trame réglementaire. Chaque document s’appuie sur une quantité importante d’informations relatives au produit concerné : on peut citer par exemple les données réglementaires, industrielles, informations d’approvisionnement, alternatives thérapeutiques, données de marché ou encore éléments organisationnels relatifs à la gestion du risque de rupture.
La rédaction du document constitue finalement la partie visible du travail. Le défi principal réside souvent dans la capacité à identifier les informations pertinentes, les collecter auprès des bons interlocuteurs, les vérifier, les mettre à jour et garantir leur cohérence dans le temps.
Cette réalité se manifeste différemment selon les situations rencontrées par les exploitants.

Mettre à jour un PGP existant : un exercice plus délicat qu’il n’y paraît

Lorsqu’un PGP existe déjà, il peut être tentant de considérer que le plus difficile a été réalisé.
Dans les faits cependant, une mise à jour représente un travail conséquent.

L’ensemble des informations présentes dans le document doit être revérifié afin de s’assurer qu’il reflète toujours la réalité. Les données de vente évoluent en permanence, certains sites de fabrication actifs ou enregistrés peuvent changer, des modifications organisationnelles peuvent intervenir et de nouvelles informations réglementaires ou médicales doivent parfois être intégrées.
Même lorsque la structure du document reste identique, les équipes doivent consacrer un temps important à la validation des données existantes et à l’intégration des nouvelles informations.
Pour les portefeuilles comprenant plusieurs dizaines, voire plusieurs centaines de produits, cette activité représente déjà un enjeu organisationnel majeur.

Créer un nouveau PGP : A la recherche de l’information

La situation est encore plus exigeante lorsqu’un PGP doit être créé pour un produit qui n’en dispose pas encore (contexte de lancement par exemple). Cette fois, il ne s’agit plus seulement d’actualiser des données existantes mais de constituer un document complet à partir d’informations tout aussi dispersées.

Les équipes doivent ici aussi solliciter de nombreux contributeurs, recueillir les informations nécessaires, gérer les éventuelles incohérences puis formaliser l’ensemble dans un document conforme aux attentes réglementaires. Tout ceci dans un contexte de lancement, pendant lequel de nombreuses autres activités sollicitent les forces vives des équipes. Plus le nombre de produits concernés est élevé, plus cette phase de collecte peut devenir complexe à piloter et à reproduire efficacement.

Les futures modalités ANSM : bien plus qu’un changement de format

Les évolutions actuellement envisagées par l’ANSM dans le cadre de la consultation lancée en août 2026 constituent d’ores et déjà un changement structurant pour les années à venir. Pour les exploitants, ces futures modalités représentent bien davantage qu’une simple évolution de format.

Elles traduisent un changement profond dans la nature même des données attendues. Les informations historiquement collectées pour répondre aux exigences actuelles ne permettront plus de satisfaire aux nouvelles attentes : certaines informations demandées par l’ANSM seront nouvelles, et à l’inverse, certaines autres jusqu’ici essentielles ne seront plus utilisées.
Cette évolution implique une reprise complète de l’ensemble des PGP. Les documents existants devront être repensés, non seulement dans leur structure, mais également dans les processus de collecte, de validation et de gestion des informations qui les alimentent.

Pour les exploitants disposant de portefeuilles importants, l’enjeu dépasse largement la rédaction documentaire. La profonde transformation des exigences est une bombe à retardement organisationnelle à laquelle les exploitants devront faire face dans les mois à venir, tant la charge de travail sera élevée pour se mettre en conformité.

Les Shortage Prevention Plans (SPP) : une nouvelle exigence à satisfaire

À cette évolution française s’ajoute une autre transformation majeure : l’arrivée des Shortage Prevention Plans (SPP) au niveau européen. Ces futurs documents répondent à une logique différente de celle des PGP français, et surtout, ils concernent un autre périmètre de produits.
Pour les laboratoires, cela signifie la création d’un ensemble entièrement nouveau de documents portant sur des médicaments soumis à prescription obligatoire (POM). Au-delà de la production des documents eux-mêmes, cette évolution implique la constitution, la structuration et la maintenance d’un nouveau référentiel d’informations.
Les exploitants devront donc gérer simultanément plusieurs dispositifs documentaires répondant à des exigences distinctes, tout en conservant une cohérence globale dans la gestion de leurs données.

Quand la gestion des données devient un enjeu stratégique

Pris séparément, chacun de ces sujets représente déjà une charge significative.

Mais c’est leur combinaison qui crée le véritable défi :

  • mettre à jour les PGP existants ;
  • continuer à créer de nouveaux PGP selon les modalités actuelles ;
  • reprendre l’ensemble des PGP selon les futures exigences françaises ;
  • déployer les futurs SPP européens sur un périmètre de produits bien différent.

Les exploitants vont devoir rassembler, maintenir et traiter une quantité importante de données afin d’alimenter un nombre croissant de documents réglementaires.
Dans ce contexte, la difficulté réside dans la capacité à disposer de la juste information, à en garantir la fiabilité et à éviter les ressaisies qui mobilisent aujourd’hui une partie importante des ressources internes.

Là où Atessia peut accompagner

Face à ces évolutions, nous sommes convaincus que l’enjeu est de maîtriser une quantité croissante de données et d’usages de ces données, de garantir leur qualité dans le temps et de les rendre exploitables pour répondre à des exigences réglementaires en constante évolution.

Dans ce contexte, la valeur réside dans la capacité à mobiliser rapidement les bonnes informations, à les maintenir à jour et à les réutiliser efficacement lorsqu’elles sont nécessaires.

C’est précisément l’ambition des travaux menés par Atessia autour de l’automatisation des PGP et des futurs SPP : développer une solution pour permettre aux équipes de consacrer davantage de temps à l’analyse, à l’évaluation des situations, aux arbitrages réglementaires et à la prise de décision, plutôt qu’à des tâches de collecte d’informations à faible valeur ajoutée.
L’approche développée par Atessia repose sur un principe essentiel : s’adapter à l’organisation existante de chaque laboratoire.

Chaque exploitant dispose de sa propre gouvernance, de ses propres processus, de ses propres outils et de sa propre trame de PGP. L’enjeu n’est donc pas d’imposer un modèle standard, mais de construire une solution capable de s’intégrer efficacement aux méthodes de travail déjà en place.

Cette adaptation sur mesure constitue un élément clé de réussite. Elle permet de préserver les organisations existantes tout en facilitant le traitement de volumes documentaires importants. Les données restent structurées selon les besoins du laboratoire, les processus demeurent maîtrisés par les équipes et l’outil s’adapte aux contraintes opérationnelles plutôt que l’inverse.

L’objectif est de disposer d’un dispositif unique, évolutif et suffisamment flexible pour accompagner aussi bien les besoins actuels liés aux PGP que les futures exigences françaises et européennes. Car si certaines étapes peuvent être facilitées, l’expertise réglementaire, les choix à justifier, l’évaluation des situations de risque et les décisions associées demeurent avant tout des missions d’experts.

Conclusion

L’automatisation des PGP ne doit pas être envisagée comme un simple projet documentaire. L’évolution des PGP français et l’arrivée des futurs SPP européens illustrent comment les requis réglementaires transforment la manière dont les exploitants doivent gérer leurs données. Les laboratoires font face à des volumes d’informations et de documents de plus en plus importants, tout en devant maintenir un niveau élevé de qualité, de traçabilité et de cohérence.

Dans ce contexte, est de construire une organisation de la donnée capable d’alimenter durablement les différentes obligations réglementaires, tout en permettant aux équipes de concentrer leurs efforts là où leur valeur est la plus forte : l’analyse, l’expertise et la prise de décision.

Article rédigé par Raphaël DAUVERGNE, Consultant sénior Affaires Réglementaires & Pharmaceutiques

Environmental Risk Assessment (ERA) : entre exigences réglementaires, évolutions européennes et choix à justifier

L’Environmental Risk Assessment (ERA) occupe une place croissante dans les stratégies réglementaires des laboratoires pharmaceutiques. Longtemps perçue comme une exigence documentaire associée aux demandes d’autorisation de mise sur le marché (AMM), elle s’inscrit aujourd’hui dans un contexte réglementaire et environnemental en pleine évolution.

La révision du paquet pharmaceutique européen (NPL) et l’attention croissante portée à des enjeux tels que les substances persistantes, les perturbateurs endocriniens ou encore les résistances antimicrobiennes contribuent à renforcer la visibilité de ces sujets. Pour les équipes Affaires Réglementaires, Développement Pharmaceutique et Pharmacovigilance, l’ERA devient progressivement un enjeu de cycle de vie nécessitant anticipation, justification scientifique et vision stratégique.

Une évaluation environnementale devenue incontournable

La présence de substances pharmaceutiques dans l’environnement est devenue un sujet de plus en plus surveillé. Les impacts environnementaux potentiels d’un médicament peuvent être considérés à différentes étapes de son cycle de vie, depuis sa fabrication jusqu’à son utilisation et sa fin de vie.

Dans le cadre réglementaire actuel applicable aux médicaments à usage humain, l’Environmental Risk Assessment vise principalement à évaluer les risques liés à l’exposition de l’environnement aux substances actives après leur administration aux patients. Cette approche repose notamment sur l’évaluation de l’exposition environnementale, du devenir des substances dans l’environnement (environmental fate) et de leurs effets écotoxicologiques potentiels.

L’ERA fait aujourd’hui partie intégrante du développement de nombreux médicaments et constitue un élément important du dossier d’AMM. Pourtant, sa réalisation soulève souvent des questions qui dépassent la simple conformité réglementaire : quelles données utiliser ? Quelle méthodologie privilégier ? Comment justifier certaines hypothèses ? Comment anticiper l’évolution des attentes des autorités ?

Des attentes réglementaires qui évoluent progressivement

L’EMA a révisé en 2024 ses lignes directrices encadrant la réalisation des ERA pour les médicaments à usage humain. Si les principes généraux sont aujourd’hui bien établis, les discussions réglementaires européennes témoignent d’une volonté de renforcer progressivement la prise en compte des impacts environnementaux.

Cette évolution se traduit notamment par une attention croissante portée :

  • aux substances PBT (Persistent, Bioaccumulative and Toxic) et vPvB (very Persistent and very Bioaccumulative) ;
  • aux substances PMT (Persistent, Mobile and Toxic) et vPvM (very Persistent and very Mobile) ;
  • aux perturbateurs endocriniens ;
  • aux mesures d’atténuation des risques environnementaux ;
  • aux approches fondées sur le risque (risk-based approach) ;
  • à la prise en compte des données tout au long du cycle de vie du médicament.

Pour les laboratoires, la difficulté n’est pas seulement de comprendre ce qui est attendu aujourd’hui, mais également d’anticiper la manière dont ces attentes pourraient évoluer dans les années à venir. En effet, le paquet pharmaceutique européen (NPL) élargit l’évaluation à l’ensemble du cycle de vie [pour les antibiotiques ?] et instaure un programme d’évaluation des molécules anciennes enregistrées avant 2005. En contrepartie, les données disponibles devraient être plus accessibles via le développement de monographies ERA.

Entre données disponibles, justification scientifique et contraintes opérationnelles

L’un des principaux défis rencontrés par les équipes réglementaires concerne la disponibilité et la robustesse des données environnementales.

Dans certains projets, les données nécessaires sont déjà disponibles. Dans d’autres, des lacunes apparaissent, soulevant des questions stratégiques :

  • Faut-il générer de nouvelles données ?
  • Les données bibliographiques sont-elles suffisantes ?
  • Jusqu’où approfondir certaines investigations ?
  • Comment gérer des données parfois anciennes face à des attentes qui évoluent ?

Ces choix peuvent avoir un impact sur les délais de développement, les ressources mobilisées et la stratégie réglementaire du produit.

Par ailleurs, les autorités n’attendent pas uniquement des résultats. Elles attendent également une justification claire de la démarche retenue. Pourquoi certaines hypothèses ont-elles été utilisées ? Pourquoi certaines études ont-elles été jugées pertinentes ? Les données disponibles permettent-elles réellement de soutenir les conclusions présentées ?

Un cas particulier : les antimicrobiens

Les antimicrobiens occupent une place particulière dans les réflexions actuelles autour de l’ERA.

La question de la résistance antimicrobienne dans l’environnement conduit à adopter une vision plus large des risques potentiels, intégrant non seulement l’utilisation du médicament, mais également certains aspects liés à sa fabrication, à sa chaîne d’approvisionnement et à son élimination.

Là où Atessia peut vous accompagner

Face à une réglementation en évolution et à des attentes parfois difficiles à interpréter, les laboratoires ont souvent besoin de prendre du recul afin d’identifier les enjeux réellement prioritaires pour leurs produits.

Atessia peut accompagner les équipes dans :

  • l’analyse du cadre réglementaire applicable ;
  • la revue critique des ERA existantes ;
  • l’identification des données manquantes ou des points de vigilance ;
  • l’évaluation des impacts d’une évolution réglementaire ou d’un changement produit ;
  • la préparation des justifications scientifiques et réglementaires ;
  • la sécurisation de la cohérence globale des dossiers.

Article rédigé par Lamya Saoussen , Consultante Junior en Affaires Réglementaires et Communications Externes

Quelles compétences du pharmacien d’officine en France ?

Le pharmacien d’officine occupe une place centrale dans le parcours de soins, à l’interface entre les patients et les acteurs de l’industrie de santé. Historiquement associé à la dispensation des médicaments, son rôle s’est considérablement élargi au fil des années : prévention, vaccination, dépistage, accompagnement des patients, réalisation de tests ou encore nouvelles possibilités de délivrance de médicaments. Cette évolution de ses compétences en fait aujourd’hui un interlocuteur incontournable, tant pour les patients que pour les laboratoires pharmaceutiques et les fabricants de dispositifs médicaux.

Un socle de compétences défini par le Code de la santé publique

Les missions du pharmacien d’officine sont encadrées principalement par le Code de la santé publique (articles L.5125-1-1 A et suivants) et par les référentiels de l’Ordre national des pharmaciens. Elles se déclinent en plusieurs grandes catégories :

  • La dispensation du médicament, qui ne se limite pas à la simple délivrance : elle inclut l’analyse pharmaceutique de l’ordonnance, la vérification des posologies, la détection des interactions médicamenteuses et la délivrance des conseils associés.
  • La préparation officinale et magistrale, activité historique qui reste une compétence propre du pharmacien, et qui a connu un regain d’intérêt lors des récentes pénuries d’amoxicilline pédiatrique et de quétiapine.
  • La pharmacovigilance et la matériovigilance, avec une obligation de signalement des effets indésirables, et des incidents liés aux dispositifs médicaux.
  • Le conseil pharmaceutique, dans le cadre de l’automédication comme en accompagnement des traitements chroniques.

Des missions élargies : de la dispensation aux soins de premier recours

Au cours des quinze dernières années, le métier de pharmacien d’officine a connu une transformation importante. Sans remettre en cause son rôle historique dans la dispensation et la sécurisation des médicaments, plusieurs réformes successives ont progressivement élargi ses missions en matière de prévention, d’accompagnement des patients et, plus récemment, de prise en charge de certaines situations cliniques.

Nouvelles missions du pharmacien édictées par la loi HPST

La loi n° 2009-879 du 21 juillet 2009, dite loi « HPST », constitue une étape majeure dans cette évolution. Elle inscrit dans le Code de la santé publique de nouvelles missions pour les pharmaciens d’officine et reconnaît notamment leur contribution aux soins de premier recours, à la coopération entre professionnels de santé, à la permanence des soins, aux actions de veille et de protection sanitaire ainsi qu’à l’éducation thérapeutique et à l’accompagnement des patients.

Développement de l’accompagnement pharmaceutique

À partir de 2012, l’accompagnement pharmaceutique se développe avec la mise en place progressive de nouvelles missions rémunérées par l’Assurance Maladie.

Les entretiens pharmaceutiques se sont notamment développés pour certaines populations nécessitant un suivi particulier : patients traités par anticoagulants oraux, patients asthmatiques sous corticoïdes inhalés puis patients sous anticancéreux oraux.

Le bilan partagé de médication (BPM) est venu compléter ces dispositifs pour les patients âgés polymédiqués. Il permet au pharmacien d’analyser les traitements pris par le patient, d’identifier d’éventuelles difficultés et de contribuer, en coordination avec le médecin, à leur bon usage.

Le rôle du pharmacien évolue ainsi vers un accompagnement du patient dans la durée, au-delà de la délivrance ponctuelle d’un traitement.

Prescription et administration de certains vaccins

En 2017, une nouvelle étape est franchie avec l’expérimentation de la vaccination antigrippale par les pharmaciens, avant sa généralisation.

Les compétences vaccinales ont ensuite été progressivement étendues, notamment à l’occasion de la campagne de vaccination contre la Covid-19.

Depuis 2023, sous réserve de respecter les conditions de formation et d’exercice prévues par les textes, les pharmaciens peuvent prescrire et administrer un ensemble beaucoup plus large de vaccins aux personnes relevant des recommandations vaccinales.

Tests et dépistage : une intervention croissante en amont du traitement

Parallèlement, les compétences du pharmacien se sont développées en matière de tests rapides d’orientation diagnostique (TROD) et de dépistage.

L’évolution est particulièrement notable pour l’angine à streptocoque du groupe A et la cystite aiguë simple chez la femme. Depuis 2024, les pharmaciens répondant aux conditions réglementaires peuvent, dans certaines situations précisément encadrées, réaliser le test approprié et, lorsque son résultat le justifie, délivrer sans ordonnance certains antibiotiques.

Une nouvelle étape vers la prise en charge de situations cliniques

L’élargissement des compétences se poursuit en 2026. La loi n° 2026-668 du 27 juillet 2026, visant à doter la France d’une stratégie nationale de lutte contre les maladies cardio-neuro-vasculaires, a de nouveau modifié l’article L.5125-1-1 A du Code de la santé publique.

Le législateur prévoit désormais la possibilité pour les pharmaciens, dans des conditions qui doivent être précisées réglementairement :

  • de délivrer sans ordonnance certains médicaments, pour des indications déterminées, après réalisation d’un test d’orientation diagnostique (La liste des médicaments, les indications concernées, les tests d’orientation diagnostique nécessaires et les résultats permettant la délivrance doivent être déterminés par arrêté)
  • de contribuer à l’évaluation et à la prise en charge de certaines situations cliniques, dont la liste et les modalités doivent être fixées par arrêté ;
  • de mesurer la pression artérielle dans le cadre de la prévention des risques cardio-neuro-vasculaires.

Le périmètre d’intervention du pharmacien d’officine s’est donc considérablement enrichi depuis ces dernières années. Expert du médicament, il est également devenu un acteur de proximité de la prévention, du dépistage, de l’accompagnement thérapeutique et des soins de premier recours. Cette évolution renforce également son rôle d’interlocuteur pour les laboratoires pharmaceutiques et les fabricants de dispositifs médicaux, notamment sur les enjeux de bon usage, d’information et de formation.

Des compétences spécifiques sur les dispositifs médicaux

Si le médicament reste au cœur de son activité, le pharmacien d’officine intervient également dans la délivrance et le bon usage de nombreux dispositifs médicaux : dispositifs d’autosurveillance, dispositifs d’administration des médicaments, pansements, dispositifs de compression, produits d’orthopédie ou encore certains dispositifs destinés au maintien à domicile.

Son niveau d’intervention varie toutefois selon la nature du dispositif et son cadre de prise en charge. Pour les dispositifs médicaux inscrits sur la Liste des produits et prestations (LPP) et remboursables par l’Assurance Maladie, la délivrance doit notamment respecter les conditions de prescription, de prise en charge et de délivrance prévues par la réglementation et par la nomenclature applicable. Certaines catégories de dispositifs peuvent également nécessiter des compétences ou qualifications particulières, notamment dans le domaine de l’orthopédie.

Au-delà de la délivrance, le pharmacien joue un rôle important dans l’accompagnement du patient à l’utilisation du dispositif d’administration. Selon le produit concerné, il peut être amené à expliquer son fonctionnement, ses conditions d’utilisation et d’entretien, à s’assurer de sa bonne compréhension par le patient et à apporter les conseils nécessaires à son bon usage. Cette dimension prend une importance particulière pour les dispositifs utilisés directement par le patient à domicile et pour les dispositifs intégrant des fonctionnalités numériques ou connectées.

Sa proximité avec les utilisateurs lui confère également une place dans la surveillance des dispositifs médicaux après leur mise sur le marché. En tant que professionnel de santé, le pharmacien peut être confronté à des incidents ou risques d’incidents associés à l’utilisation d’un dispositif et participe, dans ce cadre, au dispositif de matériovigilance selon les obligations de signalement applicables.

Enfin, dans le cadre de la substitution des biosimilaires instaurée en 2022, le pharmacien accompagne le patient dans l’apprentissage du nouveau dispositif d’administration, le cas échéant.

Quels enjeux pour les laboratoires pharmaceutiques et les fabricants de dispositifs médicaux ?

L’élargissement progressif des compétences du pharmacien d’officine modifie également sa place dans l’environnement des produits de santé. Pour les laboratoires pharmaceutiques et les fabricants de dispositifs médicaux, cette évolution implique de prendre en compte un professionnel qui intervient désormais à différentes étapes du parcours du patient, de la prévention au suivi du traitement.

Par sa proximité avec les patients, le pharmacien joue un rôle essentiel dans le bon usage des médicaments et des dispositifs médicaux. Il peut notamment expliquer les modalités d’administration ou d’utilisation, accompagner la prise en main de certains dispositifs, identifier des difficultés rencontrées par le patient et contribuer à l’observance et à la sécurisation des traitements. Cette dimension est particulièrement importante pour les traitements chroniques, les médicaments nécessitant des modalités d’administration spécifiques ou encore les dispositifs médicaux dont la bonne utilisation conditionne en partie leur efficacité.

Le pharmacien n’intervient plus uniquement au moment de la délivrance d’un produit préalablement prescrit. La vaccination, le dépistage, les TROD ou encore la possibilité de délivrer certains médicaments sans ordonnance dans des situations encadrées le positionnent désormais plus en amont dans certains parcours de soins.

Le périmètre des compétences officinales continue d’évoluer au gré des réformes législatives, réglementaires et conventionnelles. Pour les laboratoires pharmaceutiques et les fabricants de dispositifs médicaux, suivre ces évolutions constitue donc un enjeu à la fois réglementaire et stratégique : quelles missions le pharmacien peut-il exercer ? Dans quelles conditions ? Quel rôle peut-il jouer vis-à-vis d’un produit donné ? Et quelles actions l’industriel peut-il mettre en œuvre auprès des équipes officinales ?

Comprendre précisément le périmètre des compétences des pharmaciens d’officine et anticiper ses évolutions permet d’adapter les stratégies d’information, de formation et d’accompagnement des industries de santé tout en sécurisant leur conformité réglementaire.

Vous souhaitez évaluer la place du pharmacien d’officine dans le parcours de votre médicament ou dispositif médical, ou sécuriser vos actions d’information et de formation auprès des équipes officinales ? Atessia vous accompagne dans l’analyse du cadre réglementaire applicable et la mise en conformité de vos projets.

Article rédigé par Johanna DROUVILLE, Consultante Juridique spécialisée en Droit de la Santé

Additif alimentaire ou excipient pharmaceutique : une même substance, deux cadres réglementaires distincts

Lorsqu’une substance est identifiée par un code « E », le réflexe consiste souvent à la ranger dans la catégorie des additifs alimentaires. Pourtant, certaines de ces substances sont également utilisées dans les médicaments en tant qu’excipients.

Dioxyde de titane (E171), aspartame (E951), sorbitol (E420), saccharine (E954), érythrosine (E127), sulfites ou benzoates, ces substances peuvent également entrer dans la composition de médicaments, où elles sont alors utilisées comme excipients afin d’assurer des rôles variés dans les formulations tels qu’agent opacifiant, édulcorant, colorant, conservateur, etc.

Pour autant, additif alimentaire et excipient pharmaceutique ne sont pas deux appellations interchangeables. Derrière une même substance se trouvent deux cadres réglementaires, deux logiques d’évaluation et des exigences différentes.

Une fonction similaire, mais deux logiques réglementaires distinctes

À première vue, additif alimentaire et excipient pharmaceutique semblent répondre à une définition proche.

Dans le domaine alimentaire, le règlement (CE) n° 1333/2008 définit l’additif alimentaire comme une substance qui n’est normalement ni consommée comme aliment en soi ni utilisée comme ingrédient caractéristique d’une denrée et qui est intentionnellement ajoutée à celle-ci dans un but technologique. Conservateurs, colorants, édulcorants ou antioxydants en constituent quelques exemples.

Dans le domaine pharmaceutique, la directive 2001/83/CE retient une définition différente et particulièrement large de l’excipient : il s’agit de tout composant d’un médicament autre que la substance active et les matériaux d’emballage.

Dans les deux cas, la substance peut remplir une fonction technologique : donner une couleur, améliorer le goût, stabiliser une formulation, faciliter sa fabrication ou sa conservation, etc.

La ressemblance s’arrête toutefois là.

Dans le secteur alimentaire, l’évaluation porte principalement sur l’exposition du consommateur dans le cadre d’un usage alimentaire. Les conditions d’autorisation, les catégories de produits concernées et les niveaux d’utilisation autorisés sont définis dans un cadre spécifique. Les additifs autorisés doivent par ailleurs respecter des critères de pureté et des spécifications harmonisées au niveau européen, notamment définis par le règlement (UE) n° 231/2012 établissant les spécifications des additifs alimentaires énumérés aux annexes II et III du règlement (CE) n° 1333/2008.

Dans le secteur pharmaceutique, la logique est différente. L’excipient est évalué dans le contexte du produit fini, en tenant compte notamment de sa qualité pharmaceutique, de la voie d’administration du médicament (orale, parentérale, inhalée, etc.), de la population exposée, de la dose administrée et du rapport bénéfice-risque global du médicament.

Au-delà de la substance elle-même, les exigences applicables à sa fabrication et à son contrôle diffèrent également selon le cadre d’utilisation. Dans le secteur pharmaceutique, les excipients font l’objet d’attentes spécifiques en matière de qualité et de maîtrise des risques. Les titulaires d’AMM doivent notamment démontrer que les excipients utilisés sont adaptés à leur usage pharmaceutique et que leur fabrication présente un niveau de maîtrise approprié, conformément aux principes définis dans les lignes directrices européennes relatives à l’évaluation formalisée du risque des excipients. D’autres sujets réglementaires peuvent également entrer en ligne de compte, tels que la maîtrise des impuretés élémentaires, des nitrosamines ou d’autres contaminants potentiels. Ces exigences illustrent une nouvelle fois qu’une substance acceptable dans un contexte alimentaire ne peut être transposée automatiquement dans le domaine pharmaceutique.

« Autorisé dans l’alimentation » ne signifie pas automatiquement « acceptable dans un médicament ».

La présence d’une substance parmi les additifs alimentaires autorisés ne constitue pas, à elle seule, une démonstration de son acceptabilité comme excipient pharmaceutique.

Pourquoi ? Parce que le contexte d’exposition n’est pas nécessairement comparable.

Pour un médicament, plusieurs paramètres doivent notamment être pris en considération : la quantité d’excipient administrée, la posologie et la durée du traitement, la voie d’administration, les caractéristiques de la population cible – enfants, personnes âgées ou patients présentant certaines pathologies –, mais aussi la fonction de l’excipient et ses caractéristiques de qualité.

La question réglementaire n’est donc pas simplement de savoir si la substance est autorisée mais plutôt de répondre à : « Son utilisation est-elle acceptable dans ce médicament précis, à cette quantité, par cette voie d’administration et pour cette population ? »

Cette nuance peut avoir des conséquences très concrètes lors de la constitution d’un dossier d’AMM, d’une reformulation, d’un changement de fournisseur ou encore de l’analyse de la conformité des informations produit.

Derrière le terme « excipient », des substances parfois loin d’être neutres

Le terme « excipient » est parfois associé, à tort, à l’idée d’une substance totalement inactive, dépourvu de tout effet pharmacologique.

Dans le médicament, certains excipients sont susceptibles d’avoir des effets connus chez certaines catégories de patients ou dans certaines conditions d’utilisation. C’est la raison pour laquelle les autorités européennes ont défini une liste d’« excipients à effet notoire », pour lesquels une information spécifique doit être portée à la connaissance des patients dans l’étiquetage ou la notice.

Cette notion est particulièrement intéressante car elle illustre l’une des différences fondamentales entre les secteurs alimentaire et pharmaceutique. Dans le médicament, la question ne se limite pas à l’autorisation d’utilisation d’une substance. Il faut également s’assurer que le patient dispose de toutes les informations nécessaires pour utiliser le produit en toute sécurité.

Parmi les excipients à effet notoire figurent notamment l’aspartame, le sorbitol, l’éthanol, le propylène glycol, le lactose, certains colorants azoïques, les sulfites, le sodium ou encore le potassium. Leur présence peut conduire à l’ajout de mentions spécifiques dans la notice afin d’informer certaines populations à risque ou de signaler des précautions particulières d’emploi.

Cette approche rappelle qu’un excipient n’est pas nécessairement synonyme d’innocuité absolue. Même lorsqu’il ne contribue pas à l’effet thérapeutique recherché, il peut soulever des questions de tolérance, d’information du patient ou de gestion du risque qui doivent être prises en compte dès le développement du médicament et tout au long de son cycle de vie.

Pour les laboratoires, l’enjeu ne consiste donc pas uniquement à sélectionner un excipient adapté sur le plan technologique. Il s’agit également de vérifier les conséquences réglementaires de ce choix, notamment sur la documentation qualité, les informations produit et les obligations d’information du patient.

Trois exemples permettent de l’illustrer :

  • Le dioxyde de titane (E171)

Le dioxyde de titane constitue probablement l’exemple le plus emblématique des divergences possibles entre les cadres alimentaire et pharmaceutique. Le dioxyde de titane a longtemps été utilisé comme colorant alimentaire sous la dénomination E171.

En 2021, l’EFSA -l’Autorité européenne de sécurité des aliments – a conclu que le dioxyde de titane ne pouvait plus être considéré comme sûr en tant qu’additif alimentaire, notamment parce qu’un risque lié à la génotoxicité ne pouvait être exclu. Cette évaluation a conduit l’Union européenne à retirer son autorisation dans l’alimentation en 2022.

Pour autant, la substance est restée provisoirement utilisable dans les médicaments car son usage pharmaceutique répond à des enjeux différents. Dans certains médicaments, le dioxyde de titane n’assure pas seulement une fonction esthétique : ses propriétés d’opacification peuvent notamment contribuer à protéger une formulation de la lumière et éviter ainsi une dégradation.

L’EMA a ainsi souligné les difficultés techniques liées à son remplacement et les conséquences potentielles d’une substitution généralisée sur la qualité, la sécurité, l’efficacité et la disponibilité des médicaments. Les travaux européens menés en 2024 ont notamment mis en évidence que les alternatives testées ne présentaient pas nécessairement des performances équivalentes sur l’ensemble des critères pharmaceutiques pertinents.

  • L’aspartame (E951)

L’aspartame est généralement connu comme édulcorant alimentaire. Il peut également être utilisé dans certains médicaments, notamment pour améliorer l’acceptabilité des formes orales en masquant notamment l’amertume de la substance active.

Or l’aspartame constitue une source de phénylalanine, ce qui n’est pas sans conséquences pour les patients atteints de phénylcétonurie. A ce titre, il est donc considéré comme un excipient à effet notoire.

Dans le cadre pharmaceutique européen, sa présence entraîne donc une information spécifique dans la notice. Le référentiel européen prévoit cette information dès lors que l’aspartame est présent dans un médicament administré par voie orale.

Le sujet ne consiste donc plus uniquement à déterminer si l’aspartame peut remplir la fonction technologique recherchée. Il faut également anticiper l’information du patient et les conséquences sur les informations produit.

Cet exemple montre qu’une substance parfaitement identifiée dans le secteur alimentaire peut nécessiter, dans le contexte pharmaceutique, des exigences documentaires et de communication spécifique auprès des patients.

  • Le sorbitol (E420(i))

Le sorbitol est un autre exemple particulièrement intéressant. Le sorbitol constitue un bon exemple de la manière dont un excipient peut faire l’objet d’exigences réglementaires spécifiques malgré son utilisation largement répandue dans l’alimentation et les médicaments.

Dans le cadre pharmaceutique, il figure parmi les excipients à effet notoire. Le référentiel européen prévoit plusieurs mentions d’information selon les conditions d’utilisation du produit. Certaines d’entre elles concernent notamment les patients atteints d’intolérance héréditaire au fructose ainsi que les effets gastro-intestinaux susceptibles d’être observés dans certains contextes d’exposition.

Cet exemple montre que l’évaluation réglementaire d’un excipient ne repose pas uniquement sur son identité ou sur son historique d’utilisation. Elle s’appuie également sur les conditions d’utilisation du médicament et sur les informations nécessaires à la bonne prise en charge du patient.

Les questions que se posent aujourd’hui les laboratoires pharmaceutiques

Lorsqu’une substance est également connue comme additif alimentaire, plusieurs questions peuvent rapidement se poser :

  • Une évolution du statut alimentaire d’une substance doit-elle déclencher une réévaluation de son utilisation pharmaceutique ?
  • Comment documenter le maintien ou le remplacement d’un excipient ?
  • À quel moment faut-il anticiper un risque réglementaire futur ?
  • Quelles conséquences pour les dossiers d’AMM, les variations ou l’information des patients ?
  • Comment arbitrer entre exigences réglementaires, contraintes industrielles et continuité de l’approvisionnement ?

Les réponses dépendent souvent du produit concerné, du contexte réglementaire et des données disponibles.

Là où Atessia peut vous accompagner

Les sujets liés aux excipients sont rarement purement techniques ou purement réglementaires.

Ils se situent à l’intersection de plusieurs enjeux : formulation, affaires réglementaires, qualité, supply chain et gestion du cycle de vie des produits.

Atessia vous accompagne dans l’analyse de l’impact réglementaire de la sélection d’un excipient, l’évaluation des options envisageables, la documentation des arbitrages retenus ou encore l’anticipation des évolutions susceptibles d’affecter un portefeuille de produits.

En matière d’excipients, une substance apparemment banale peut cacher une problématique réglementaire beaucoup plus complexe qu’il n’y paraît.

Article rédigé par Lise CHOCHON, Coordinatrice Veille réglementaire & Marketing digital

La veille réglementaire dans l’industrie pharmaceutique : un enjeu stratégique pour anticiper plutôt que subir

Dans l’industrie pharmaceutique, la réglementation évolue en permanence. Nouveaux textes, mises à jour des référentiels, positions des autorités, évolutions des exigences qualité, pharmacovigilance, information promotionnelle ou encore sérialisation : le volume d’informations à suivre est considérable.

Pour les laboratoires pharmaceutiques, la veille réglementaire ne consiste plus simplement à surveiller la publication de nouveaux textes. Elle est devenue un levier essentiel pour comprendre les impacts potentiels sur leurs activités, anticiper les changements à venir et sécuriser leurs décisions. Pourtant, face à la quantité importante d’informations disponibles, identifier ce qui est réellement pertinent pour son organisation reste un exercice complexe.

Une réglementation en constante évolution

L’environnement réglementaire des produits de santé est particulièrement mouvant. Les exigences européennes et nationales évoluent régulièrement, tandis que les autorités publient fréquemment de nouvelles recommandations, lignes directrices ou documents d’interprétation.

Cette dynamique concerne l’ensemble des acteurs de la chaîne du médicament et des produits de santé. Selon leur statut et leur périmètre d’activité, les laboratoires peuvent être concernés par des obligations très différentes :

  • Titulaires d’Autorisation de Mise sur le Marché (AMM) ;
  • Exploitants ;
  • Fabricants ;
  • Distributeurs ;
  • Importateurs ou acteurs intervenant dans la chaîne d’approvisionnement.

Chaque évolution réglementaire peut ainsi avoir des conséquences variables d’une organisation à l’autre. Une même publication peut représenter une simple information pour certains acteurs et nécessiter une adaptation importante des processus pour d’autres.

La difficulté n’est donc pas uniquement d’avoir connaissance de l’information, mais de comprendre rapidement si elle est applicable et quels peuvent être ses impacts.

Des obligations différentes selon les rôles de l’entreprise

La réglementation pharmaceutique repose sur une répartition précise des responsabilités. Or, les laboratoires cumulent souvent plusieurs statuts, ce qui complexifie encore davantage l’analyse réglementaire.

L’exploitant doit notamment s’assurer du respect d’un ensemble d’obligations liées à la commercialisation et à la surveillance du médicament.

Le titulaire d’AMM doit suivre les évolutions susceptibles d’impacter directement son dossier d’enregistrement, ses engagements réglementaires ou ses stratégies de maintien sur le marché.

Le distributeur doit rester attentif aux exigences relatives aux bonnes pratiques de distribution, à la traçabilité des produits ou encore à la gestion des flux logistiques.

Le fabricant est quant à lui concerné par l’évolution des exigences de qualité, des référentiels de fabrication et des attentes des autorités lors des inspections.

Dans ce contexte, une question revient régulièrement : une évolution réglementaire concerne-t-elle réellement mon activité, ou seulement une partie de mes responsabilités ?

Les textes apportent parfois une réponse directe. Dans d’autres situations, une analyse plus approfondie est nécessaire pour déterminer le niveau d’impact réel.

Entre multiplication des informations et difficulté d’interprétation

Aujourd’hui, la quantité d’informations réglementaires accessibles est de plus en plus importante.

Publications des autorités nationales et européennes, associations professionnelles, bases documentaires, consultations publiques, nouvelles lignes directrices, questions-réponses réglementaires : les sources se multiplient.

Cette abondance crée paradoxalement une difficulté supplémentaire. Toutes les informations n’ont pas la même portée ni le même caractère prioritaire.

Les laboratoires sont ainsi confrontés à plusieurs enjeux :

  • Identifier les informations réellement pertinentes ;
  • Évaluer leur impact opérationnel ;
  • Déterminer les échéances applicables ;
  • Mobiliser les bonnes parties prenantes ;
  • Assurer la traçabilité des analyses réalisées.

Une veille efficace ne se limite donc pas à collecter des informations. Elle suppose également de les contextualiser et de les transformer en éléments d’aide à la décision.

Les questions que se posent concrètement les laboratoires

Face à cette complexité, les équipes réglementaires, qualité, pharmaceutiques ou opérationnelles sont souvent confrontées à des interrogations récurrentes :

  • Cette nouvelle exigence s’applique-t-elle à mon activité ?
  • Quels produits ou quelles entités de l’entreprise sont concernés ?
  • Quels processus doivent être revus ?
  • Quel niveau de priorité faut-il accorder à cette évolution ?
  • Existe-t-il des périodes transitoires ?
  • Quels risques sont associés à une mise en conformité tardive ?
  • Comment documenter et justifier les choix effectués ?

La vraie difficulté n’est pas seulement d’être informé, mais souvent de comprendre comment analyser, prioriser et justifier les décisions prises.

C’est précisément dans ces zones grises que la veille réglementaire prend toute sa valeur.

Là où Atessia peut accompagner les laboratoires

Face à la complexité croissante de l’environnement réglementaire, disposer d’une information brute n’est plus suffisant. Les entreprises ont besoin d’une lecture adaptée à leur activité et à leurs responsabilités.

Avec son service Atessia Intelligence, Atessia aide les laboratoires à transformer l’information réglementaire en connaissance exploitable.

L’objectif n’est pas uniquement de signaler les évolutions réglementaires, mais aussi de leur permettre de :

  • Identifier les sujets réellement pertinents pour leur périmètre ;
  • Comprendre les impacts potentiels sur leurs activités ;
  • Anticiper les changements à venir ;
  • Prioriser les actions à engager ;
  • Faciliter le partage de l’information au sein des équipes.

Chaque organisation possède ses spécificités, ses produits, ses marchés et son modèle opérationnel. Une veille pertinente doit donc être adaptée au contexte du laboratoire et non se limiter à une diffusion standardisée d’informations.

Atessia accompagne ainsi les acteurs du médicament et plus largement des produits de santé dans l’analyse et la compréhension d’un environnement réglementaire de plus en plus dense, afin de les aider à prendre des décisions éclairées et sécurisées.

La veille réglementaire est aujourd’hui bien plus qu’une activité de surveillance documentaire. Elle constitue un outil stratégique permettant aux laboratoires pharmaceutiques de suivre les évolutions de leur environnement, d’anticiper les impacts potentiels sur leurs activités et de mieux maîtriser leurs obligations.

Dans un contexte où les exigences réglementaires se multiplient et où les responsabilités varient selon les statuts des acteurs, comprendre les enjeux devient aussi important que l’information elle-même.

L’enjeu n’est plus seulement de rester informé, mais de disposer de la bonne information, au bon moment, avec le niveau d’analyse nécessaire pour éclairer les décisions de l’entreprise. Atessia Intelligence s’inscrit précisément dans cette logique : aider les laboratoires à réaliser leur analyse d’impact de la veille dans un environnement réglementaire complexe et en constante évolution.

Pour découvrir l’ensemble des expertises d’Atessia et nos accompagnements dédiés aux acteurs de la santé, rendez-vous sur notre site internet : Atessia

Article rédigé par Hélène COCAULT, Consultante Affaires Réglementaires et Pharmaceutiques

Bonnes pratiques de pharmacovigilance en France


Les bonnes pratiques de pharmacovigilance de l’ANSM ont pour objectif de guider l’ensemble des acteurs et parties prenantes du système de pharmacovigilance, professionnels de santé, patients, ANSM, centres régionaux de pharmacovigilance (CRPV) et entreprises pharmaceutiques (exploitants et titulaires d’AMM), en détaillant le rôle de chacun dans ce système. La dernière version en vigueur a été publiée en Mai 2022.

En France, la pharmacovigilance constitue un pilier essentiel de la sécurité des médicaments. Elle vise à assurer la surveillance, l’évaluation, la prévention et la gestion du risque d’effet indésirable lié à l’utilisation des médicaments, tout au long de leur cycle de vie, avant comme après leur mise sur le marché.

  • Un référentiel français aligné avec les exigences européennes

Les bonnes pratiques de pharmacovigilance (BPPV) françaises doivent être lues en cohérence avec les Good Pharmacovigilance Practices, ou GVP, élaborées au niveau européen par l’EMA.

La version actualisée des bonnes pratiques françaises de mai 2022 fait suite au renforcement de la pharmacovigilance au niveau national et au niveau européen et intègre les évolutions induites par la réforme de l’accès dérogatoire des médicaments.  

Pour les industriels, cela implique une double lecture :

  • conformité aux exigences européennes ;
  • prise en compte des spécificités françaises, notamment sur l’organisation locale, le rôle de la personne de référence en matière de pharmacovigilance en France (RPV) et les interactions avec les autorités nationales.
  • Le rôle central du titulaire d’AMM et de l’exploitant

Un chapitre des BPPV est consacré au rôle du titulaire d’AMM et de l’exploitant, particulièrement structurant pour les laboratoires pharmaceutiques opérant en France. L’ANSM a également publié une FAQ dédiée à ce chapitre, mise à jour en janvier 2026, afin de clarifier plusieurs points opérationnels liés à l’organisation du système de pharmacovigilance en France.

Parmi les précisions importantes figurent notamment :

  • la désignation et les missions du RPV ;
  • la visibilité du RPV sur les activités du système de PV (rapports périodiques de sécurité (PSUR), plans de gestion des risques (PGR), mesures de réduction du risque, systèmes informatisés et le PSMF européen ;
  • la continuité des activités de pharmacovigilance ;
  • l’obligation d’enregistrement et de déclaration ;
  • la gestion des signaux ;
  • la supervision des activités externalisées ;
  • des précisions sur le système de management de la qualité (audits, archivage, plan de continuité des activités, maitrise des systèmes informatisés).

Pour les entreprises, ces clarifications renforcent l’importance d’un système PV documenté, robuste et effectivement piloté au niveau local.

  • Déclaration des effets indésirables : une obligation partagée

La déclaration des effets indésirables reste au cœur du dispositif. Les professionnels de santé doivent signaler tout effet indésirable suspecté d’être dû à un médicament, quel que soit le contexte de survenue : par exemple, usage conforme, mésusage, abus, surdosage, erreur médicamenteuse ou exposition professionnelle.

Les patients et professionnels de santé peuvent également déclarer les effets indésirables qu’ils suspectent d’être liés à un médicament ou à un produit de santé, notamment via le portail national de signalement de l’ANSM.

Les signalements effectués sur ce portail sont orientés vers les structures compétentes, notamment les CRPV.

Pour les titulaires d’AMM et exploitants, cela suppose une organisation claire pour :

  • détecter les cas issus de toutes les sources pertinentes ;
  • assurer leur évaluation médicale et réglementaire ;
  • respecter les délais de transmission aux autorités compétentes ;
  • garantir la qualité et la traçabilité des informations recueillies ;
  • gérer la documentation des cas lorsque les informations initiales sont insuffisantes.
  • Externalisation : rester responsable, même lorsque l’activité est déléguée

De nombreuses entreprises pharmaceutiques externalisent tout ou partie de leurs activités de pharmacovigilance : traitement des cas, revue de la littérature scientifique, veille réglementaire, rédaction de rapports de sécurité ou gestion des signaux.

Cette externalisation ne transfère pas la responsabilité réglementaire. Le titulaire d’AMM ou l’exploitant doit conserver une supervision suffisante du prestataire, encadrée par des contrats, procédures qualité, indicateurs de performance, audits et bilans périodiques.

  • Se préparer aux inspections ANSM

La conformité aux BPPV doit pouvoir être démontrée à tout moment. Une entreprise inspectée doit être en mesure de présenter un système de pharmacovigilance complet, documenté et opérationnel.

Les points d’attention peuvent inclurent :

  • l’organisation locale de la pharmacovigilance ;
  • les responsabilités et la visibilité du RPV sur les activités de pharmacovigilance ;
  • le système qualité applicable à la pharmacovigilance ;
  • les interfaces avec les partenaires/prestataires ;
  • la gestion des cas de pharmacovigilance ;
  • la détection et la gestion des signaux ;
  • les PSUR et PGR ;
  • les formations PV ;
  • les systèmes informatisés ;
  • les plans de continuité d’activité ;
  • les audits et CAPA.

Une préparation efficace repose sur des audits réguliers, des mock inspections, une revue documentaire structurée et un plan d’actions priorisé selon les risques.

Les bonnes pratiques de pharmacovigilance françaises de l’ANSM s’inscrivent dans un environnement réglementaire européen exigeant, en constante évolution. Pour les titulaires d’AMM et les exploitants, la conformité PV doit être intégrée dans la gouvernance globale de l’entreprise.

Un dispositif robuste permet de répondre aux attentes réglementaires, mais aussi de sécuriser les produits, renforcer la qualité des données de sécurité, anticiper les inspections et préserver la sécurité des patients.

Les consultants d’ATESSIA vous accompagnent dans l’évaluation, la structuration et l’optimisation de vos systèmes de pharmacovigilance : audits, formations, gap assessments, préparation inspection ANSM, revue documentaire, mise en conformité des processus, accompagnement des RPV et pilotage des plans CAPA.

Article rédigé par Marion PETOT, Consultante en Pharmacovigilance

Les conventions uniques dans les essais cliniques hospitaliers : quelles obligations pour les promoteurs en France ?

La convention unique est aujourd’hui un élément incontournable de la conduite des recherches cliniques à finalité commerciale en France. Instaurée par la loi de modernisation de notre système de santé du 26 janvier 2016 afin de simplifier les relations contractuelles entre les promoteurs et les établissements de santé, elle vise à accélérer la mise en place des études tout en assurant une meilleure transparence sur les coûts liés à la recherche.

Qu’est-ce qu’une convention unique ?

La convention unique est un contrat conclu entre le promoteur industriel d’une recherche et l’établissement de santé dans lequel est réalisée l’étude. La convention unique constitue le document de référence pour l’ensemble des dispositions contractuelles et financières liées à une recherche à finalité commerciale réalisée dans un établissement, une maison ou un centre de santé.

Elle a notamment pour objet de définir :

  • les modalités de réalisation de la recherche ;
  • les responsabilités des différentes parties ;
  • les coûts supportés par l’établissement ;
  • les contreparties financières versées par le promoteur ;
  • les modalités de prise en charge des surcoûts liés à la recherche.

Lorsque les recherches à finalité commerciale impliquant la personne humaine se déroulent dans un établissement, maison ou centre de santé, elles mobilisent les compétences et les moyens de l’établissement ou de la structure d’exercice coordonnée pour leur mise en œuvre. Elles génèrent alors des coûts et des surcoûts pour l’établissement, qui les facture, en tant que prestation de service, à l’industriel promoteur de la recherche.

Cette convention est unique parce qu’elle associe, pour un même lieu de recherche, le promoteur industriel, l’établissement, maison ou centre de santé et, le cas échéant, une structure tierce destinataire de contreparties. Elle a vocation à être utilisée à l’identique par tous les établissements, maisons et centres de santé français participant à une même recherche impliquant la personne humaine.

Le principe est de disposer d’un cadre contractuel harmonisé permettant de limiter les négociations spécifiques pour chaque centre investigateur et ainsi de renforcer l’attractivité de la France pour la recherche clinique en réduisant les délais de mise en œuvre des études. La convention unique remplace ainsi les multiples contrats qui pouvaient auparavant être conclus entre les différents acteurs impliqués dans la réalisation de l’étude.

Quelles recherches sont concernées ?

La convention unique doit être utilisée pour les recherches à finalité commerciale relevant :

Les essais cliniques portant sur des médicaments, dispositifs médicaux ou autres produits de santé peuvent donc être concernés dès lors qu’ils relèvent de ces catégories et sont réalisés dans un établissement de santé.

À l’inverse, les recherches non interventionnelles (RIPH 3) ne relèvent généralement pas du champ d’application de la convention unique. Cette distinction doit être identifiée dès la phase de conception du projet afin de mettre en place le cadre contractuel approprié.

Quelles évolutions réglementaires en 2024 ?

Le cadre applicable aux conventions uniques a fait l’objet d’une actualisation en 2024, le ministère chargé de la Santé a publié le 1er août 2024 une note d’information relative à l’utilisation de la convention unique pour les recherches à finalité commerciale impliquant la personne humaine. En juillet 2025, une foire aux questions (FAQ) relative à l’utilisation de la convention unique a également été publiée.

La note d’information précise l’utilisation du nouveau modèle de convention prévu par l’arrêté du 29 juillet 2024 et apporte des clarifications concernant :

  • le périmètre d’application de la convention unique ;
  • les modalités de calcul et de facturation des coûts ;
  • la gestion des surcoûts liés à la recherche ;
  • les relations entre promoteurs, investigateurs et établissements de santé.

Ces évolutions traduisent la volonté des autorités de renforcer l’harmonisation des pratiques tout en répondant aux difficultés rencontrées sur le terrain par les établissements et les promoteurs.

Quels sont les principaux enjeux pour les laboratoires pharmaceutiques ?

Anticiper les délais de mise en place

Même dans un cadre harmonisé, la contractualisation demeure une étape critique du démarrage de l’étude.

L’identification précoce des centres investigateurs, l’évaluation des coûts et la préparation des documents contractuels sont des facteurs déterminants pour limiter les retards.

Maîtriser les aspects financiers

La détermination des coûts de recherche constitue souvent l’un des points les plus sensibles des négociations.

Les promoteurs doivent s’assurer que :

  • les prestations demandées sont correctement identifiées ;
  • les surcoûts sont justifiés ;
  • le budget reste cohérent avec la stratégie globale de développement clinique.

Sécuriser la conformité réglementaire

La qualification de la recherche et l’identification du dispositif contractuel applicable nécessitent une analyse réglementaire rigoureuse.

Une erreur d’interprétation peut avoir un impact significatif sur le calendrier du projet et sur les obligations applicables au promoteur.

Assurer une coordination efficace entre les parties prenantes

Directions de la recherche clinique, établissements de santé, investigateurs, CRO et promoteurs interviennent simultanément au cours du processus.

La fluidité des échanges et la bonne compréhension des responsabilités de chacun sont souvent des éléments clés de réussite.

Conclusion

La convention unique constitue un élément central de la mise en œuvre des recherches à finalité commerciale dans les établissements de santé français. Si son objectif est de simplifier les relations entre promoteurs et établissements, sa mise en œuvre nécessite une bonne compréhension du cadre réglementaire applicable et des contraintes opérationnelles associées. Pour les laboratoires pharmaceutiques, anticiper ces enjeux dès la phase de préparation de l’étude peut contribuer à réduire les délais de démarrage et à sécuriser le déroulement du projet.

Atessia vous accompagne dans la compréhension des exigences réglementaires associées aux conventions uniques et aux essais cliniques.

Article rédigé par Emilie BADET, Consultante Juridique spécialisée en Droit de la Santé

La base légale usage bien établi – Article 10(a)

Définition

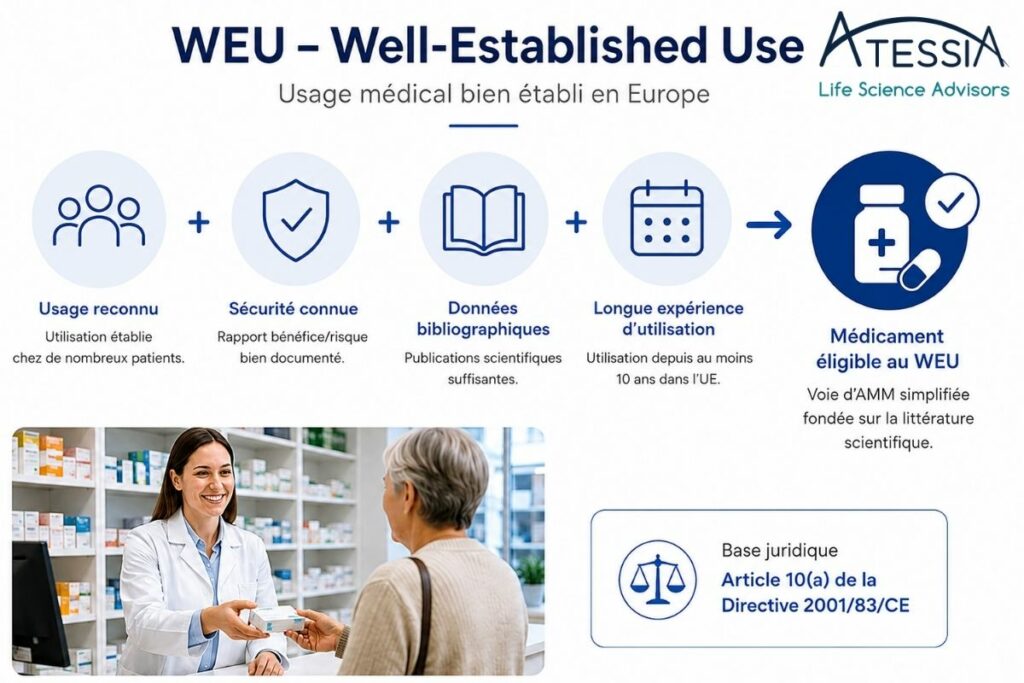
La base légale « well-established use / WEU » (usage bien établi) article 10(a) de la directive 2001/83/CE constitue une voie réglementaire spécifique permettant d’obtenir une autorisation de mise sur le marché (AMM) pour un médicament au sein de l’Union européenne (UE), sans devoir fournir un dossier complet d’essais précliniques et cliniques originaux. On parle de dossier bibliographique. Cette approche repose sur l’exploitation de données scientifiques existantes démontrant l’efficacité et la sécurité d’une substance active ayant un usage prolongé et reconnu.

Une substance active peut être considérée comme ayant un usage bien établi lorsqu’elle remplit des critères précis :

  • Utilisation médicale reconnue depuis au moins 10 ans dans l’UE,
  • Efficacité et niveau de sécurité démontrés comme acceptables sur la base de l’usage,
  • Consensus scientifique largement documenté dans la bibliographie.

Ces critères impliquent que l’évaluation repose sur un corpus scientifique robuste, comprenant notamment :

  • Des publications dans des revues à comité de lecture,
  • Des méta-analyses,
  • Des recommandations cliniques,
  • Des données d’expérience post-commercialisation.

Cependant, l’existence d’une littérature abondante ne suffit pas à elle seule pour revendiquer l’usage médical bien établi. La qualité des données, leur pertinence et leur adéquation avec le produit développé (ex : la forme pharmaceutique, le dosage) restent des éléments déterminants de l’évaluation.

Une démonstration scientifique qui va au-delà de la simple revue bibliographique

L’un des écueils les plus fréquents consiste à considérer qu’un dossier WEU est avant tout un exercice bibliographique. En effet, les autorités attendent généralement davantage qu’une compilation de publications. Les titulaires d’AMM doivent être en mesure d’expliquer en quoi les données décrites dans la littérature sont transposables à leur produit. Il ne s’agit donc pas uniquement de savoir si des données existent mais de déterminer dans quelle mesure ces données permettent de soutenir le produit concerné et comment cette démonstration peut être documentée de manière robuste. Rappelons qu’il s’agit d’une base légale dérogatoire que ne doit pas détourner les demandeurs des bases légales de dossiers abrégés.

Les clarifications européennes récentes remettent le sujet du « bridging » au premier plan

On entend par bridging une analyse comparative entre le médicament faisant l’objet de la demande et le ou les produits utilisés dans la littérature scientifique afin de démontrer que les données issues de la littérature citées à l’appui de l’efficacité et de la sécurité sont pertinentes pour le médicament spécifique faisant l’objet de la demande.

En 2025, un document de questions-réponses (Clinical pharmacology and pharmacokinetics: questions and answers) visant à harmoniser l’évaluation des exigences de « bridging » dans les demandes fondées sur le Well-Established Use a été publié par l’EMA.

Le fil directeur de ce document consiste à démontrer que les données publiées concernent un produit suffisamment comparable à celui faisant l’objet de la demande d’AMM.  Selon les situations, cette démonstration peut impliquer des analyses pharmaceutiques, pharmacocinétiques ou cliniques permettant d’établir le lien entre les données de la littérature et le médicament candidat à un WEU.

Les textes ne donnent pas toujours une réponse directe applicable à tous les cas de figure. Au contraire, ils rappellent l’importance d’une justification scientifique adaptée à chaque produit et à chaque stratégie d’enregistrement.

Les domaines dans lesquels Atessia peut accompagner les demandeurs :

  • Analyse de la pertinence de la base légale article 10(a) au regard des données bibliographiques disponibles ;
  • Identification des éventuels besoins de bridging ;
  • Structuration de la stratégie réglementaire du dossier : vous assister dans une réflexion approfondie sur la cohérence globale du dossier et sur les preuves permettant de soutenir les choix retenus.

L’objectif n’est pas d’appliquer une recette standard, mais d’accompagner les demandeurs à clarifier les options possibles et à sécuriser la logique globale du développement.

Sources :

Directive 2001/83/CE

Clinical pharmacology and pharmacokinetics: questions and answers

Article rédigé par Véronique LEWIN, Consultante Sénior en Affaires Pharmaceutiques – CMC