ANSM

Développer un produit de santé innovant : quand et pourquoi solliciter le GIO de l’ANSM ?

Développer un produit de santé innovant implique souvent de répondre très tôt à des questions réglementaires déterminantes : Quel statut pour le produit ? Quelle stratégie de développement privilégier ? Les données envisagées seront-elles adaptées aux attentes réglementaires ? Comment préparer les prochaines étapes du développement ?

Pour accompagner les porteurs de projets, l’Agence nationale de sécurité du médicament et des produits de santé (ANSM) a mis en place le Guichet Innovation et Orientation (GIO).

Une porte d’entrée pour les projets innovants

Le GIO permet aux porteurs de projets de solliciter l’ANSM en amont des procédures réglementaires, afin de bénéficier d’un accompagnement scientifique, technique, juridique et/ou réglementaire sur le développement des produits de santé innovants, notamment :

  • médicaments ;
  • dispositifs médicaux (DM) ;
  • dispositifs médicaux de diagnostic in vitro (DMDIV).

L’objectif est de permettre un dialogue précoce avec l’Agence, lorsque certains choix scientifiques ou réglementaires peuvent encore être discutés avant leur mise en œuvre.

Quand solliciter le GIO ?

Le recours au GIO peut être pertinent lorsqu’un projet présente une problématique réglementaire particulière ou une incertitude susceptible d’avoir un impact sur son développement.

Selon le produit et la situation, les échanges peuvent notamment porter sur :

  • la qualification ou la classification réglementaire ;
  • la stratégie de développement ;
  • des questions scientifiques ou techniques ;
  • la qualification d’une recherche ;
  • la préparation d’une investigation clinique ou d’une étude de performance ;
  • certaines questions réglementaires en amont d’une future procédure.

L’intérêt est donc d’identifier suffisamment tôt les enjeux susceptibles d’influencer les prochaines étapes du projet.

Quelle différence avec l’étape de pre-soussmission ?

Le GIO intervient en amont, lorsque le développement est encore en cours et que des questions scientifiques ou réglementaires structurantes se posent.

La pré-soumission intervient à un stade plus avancé, lorsqu’une stratégie est déjà définie et que le dépôt d’un dossier réglementaire se rapproche.

Le choix du dispositif dépend donc principalement de la maturité du projet et de la nature des questions à adresser à l’ANSM.

Bien préparer ses échanges avec l’ANSM

La pertinence d’une démarche auprès du GIO repose en grande partie sur la préparation de la demande.

L’enjeu est de transformer une problématique générale en questions ciblées permettant un échange utile avec l’autorité.

Atessia vous accompagne

Atessia accompagne les acteurs de la santé dans leurs interactions avec les autorités et dans la définition de leur stratégie réglementaire.

Dans le cadre d’une démarche auprès du GIO, nous pouvons notamment vous accompagner dans l’analyse de la stratégie réglementaire, l’identification des questions à soumettre à l’ANSM, la préparation de la demande et des échanges avec l’Agence, ainsi que l’analyse des retours obtenus.

Vous développez un produit de santé innovant et envisagez de solliciter le GIO ?

Contactez-nous pour échanger sur votre projet : hello@atessia.fr

Article rédigé par Estelle Icard , Consultante Affaires Réglementaires & Pharmaceutiques

Automatisation des PGP et futurs SPP : un enjeu bien plus stratégique que la simple production de documents

Les Plans de Gestion des Pénuries (PGP) occupent aujourd’hui une place importante dans les obligations des exploitants de médicaments d’intérêt thérapeutique majeur (MITM). Leur création, leur mise à jour et leur maintien mobilisent déjà des ressources importantes au sein des laboratoires pharmaceutiques, avec des échéances contraignantes (soumission annuelle imposée sur une courte période, création de PGP pour tout nouveau MITM).

Pour autant, réduire le sujet à une simple obligation documentaire serait une erreur. Derrière chaque PGP, se cache un travail considérable de collecte, de vérification et de consolidation de données provenant de multiples acteurs et systèmes d’information.

Cette réalité est appelée à prendre encore davantage d’ampleur dans les années à venir. Entre l’évolution annoncée des lignes directrices françaises pour l’établissement des PGP et l’arrivée des futurs Shortage Prevention Plans (SPP) européens, les exploitants vont devoir gérer des volumes de données et de documents nettement plus importants qu’aujourd’hui.

Dès lors, se pose la question de savoir comment produire ces documents, mais aussi comment organiser durablement les données qui les alimentent.

Le véritable défi : disposer de données fiables et exploitables

Rédiger un PGP ne se résume pas à compléter une trame réglementaire. Chaque document s’appuie sur une quantité importante d’informations relatives au produit concerné : on peut citer par exemple les données réglementaires, industrielles, informations d’approvisionnement, alternatives thérapeutiques, données de marché ou encore éléments organisationnels relatifs à la gestion du risque de rupture.
La rédaction du document constitue finalement la partie visible du travail. Le défi principal réside souvent dans la capacité à identifier les informations pertinentes, les collecter auprès des bons interlocuteurs, les vérifier, les mettre à jour et garantir leur cohérence dans le temps.
Cette réalité se manifeste différemment selon les situations rencontrées par les exploitants.

Mettre à jour un PGP existant : un exercice plus délicat qu’il n’y paraît

Lorsqu’un PGP existe déjà, il peut être tentant de considérer que le plus difficile a été réalisé.
Dans les faits cependant, une mise à jour représente un travail conséquent.

L’ensemble des informations présentes dans le document doit être revérifié afin de s’assurer qu’il reflète toujours la réalité. Les données de vente évoluent en permanence, certains sites de fabrication actifs ou enregistrés peuvent changer, des modifications organisationnelles peuvent intervenir et de nouvelles informations réglementaires ou médicales doivent parfois être intégrées.
Même lorsque la structure du document reste identique, les équipes doivent consacrer un temps important à la validation des données existantes et à l’intégration des nouvelles informations.
Pour les portefeuilles comprenant plusieurs dizaines, voire plusieurs centaines de produits, cette activité représente déjà un enjeu organisationnel majeur.

Créer un nouveau PGP : A la recherche de l’information

La situation est encore plus exigeante lorsqu’un PGP doit être créé pour un produit qui n’en dispose pas encore (contexte de lancement par exemple). Cette fois, il ne s’agit plus seulement d’actualiser des données existantes mais de constituer un document complet à partir d’informations tout aussi dispersées.

Les équipes doivent ici aussi solliciter de nombreux contributeurs, recueillir les informations nécessaires, gérer les éventuelles incohérences puis formaliser l’ensemble dans un document conforme aux attentes réglementaires. Tout ceci dans un contexte de lancement, pendant lequel de nombreuses autres activités sollicitent les forces vives des équipes. Plus le nombre de produits concernés est élevé, plus cette phase de collecte peut devenir complexe à piloter et à reproduire efficacement.

Les futures modalités ANSM : bien plus qu’un changement de format

Les évolutions actuellement envisagées par l’ANSM dans le cadre de la consultation lancée en août 2026 constituent d’ores et déjà un changement structurant pour les années à venir. Pour les exploitants, ces futures modalités représentent bien davantage qu’une simple évolution de format.

Elles traduisent un changement profond dans la nature même des données attendues. Les informations historiquement collectées pour répondre aux exigences actuelles ne permettront plus de satisfaire aux nouvelles attentes : certaines informations demandées par l’ANSM seront nouvelles, et à l’inverse, certaines autres jusqu’ici essentielles ne seront plus utilisées.
Cette évolution implique une reprise complète de l’ensemble des PGP. Les documents existants devront être repensés, non seulement dans leur structure, mais également dans les processus de collecte, de validation et de gestion des informations qui les alimentent.

Pour les exploitants disposant de portefeuilles importants, l’enjeu dépasse largement la rédaction documentaire. La profonde transformation des exigences est une bombe à retardement organisationnelle à laquelle les exploitants devront faire face dans les mois à venir, tant la charge de travail sera élevée pour se mettre en conformité.

Les Shortage Prevention Plans (SPP) : une nouvelle exigence à satisfaire

À cette évolution française s’ajoute une autre transformation majeure : l’arrivée des Shortage Prevention Plans (SPP) au niveau européen. Ces futurs documents répondent à une logique différente de celle des PGP français, et surtout, ils concernent un autre périmètre de produits.
Pour les laboratoires, cela signifie la création d’un ensemble entièrement nouveau de documents portant sur des médicaments soumis à prescription obligatoire (POM). Au-delà de la production des documents eux-mêmes, cette évolution implique la constitution, la structuration et la maintenance d’un nouveau référentiel d’informations.
Les exploitants devront donc gérer simultanément plusieurs dispositifs documentaires répondant à des exigences distinctes, tout en conservant une cohérence globale dans la gestion de leurs données.

Quand la gestion des données devient un enjeu stratégique

Pris séparément, chacun de ces sujets représente déjà une charge significative.

Mais c’est leur combinaison qui crée le véritable défi :

  • mettre à jour les PGP existants ;
  • continuer à créer de nouveaux PGP selon les modalités actuelles ;
  • reprendre l’ensemble des PGP selon les futures exigences françaises ;
  • déployer les futurs SPP européens sur un périmètre de produits bien différent.

Les exploitants vont devoir rassembler, maintenir et traiter une quantité importante de données afin d’alimenter un nombre croissant de documents réglementaires.
Dans ce contexte, la difficulté réside dans la capacité à disposer de la juste information, à en garantir la fiabilité et à éviter les ressaisies qui mobilisent aujourd’hui une partie importante des ressources internes.

Là où Atessia peut accompagner

Face à ces évolutions, nous sommes convaincus que l’enjeu est de maîtriser une quantité croissante de données et d’usages de ces données, de garantir leur qualité dans le temps et de les rendre exploitables pour répondre à des exigences réglementaires en constante évolution.

Dans ce contexte, la valeur réside dans la capacité à mobiliser rapidement les bonnes informations, à les maintenir à jour et à les réutiliser efficacement lorsqu’elles sont nécessaires.

C’est précisément l’ambition des travaux menés par Atessia autour de l’automatisation des PGP et des futurs SPP : développer une solution pour permettre aux équipes de consacrer davantage de temps à l’analyse, à l’évaluation des situations, aux arbitrages réglementaires et à la prise de décision, plutôt qu’à des tâches de collecte d’informations à faible valeur ajoutée.
L’approche développée par Atessia repose sur un principe essentiel : s’adapter à l’organisation existante de chaque laboratoire.

Chaque exploitant dispose de sa propre gouvernance, de ses propres processus, de ses propres outils et de sa propre trame de PGP. L’enjeu n’est donc pas d’imposer un modèle standard, mais de construire une solution capable de s’intégrer efficacement aux méthodes de travail déjà en place.

Cette adaptation sur mesure constitue un élément clé de réussite. Elle permet de préserver les organisations existantes tout en facilitant le traitement de volumes documentaires importants. Les données restent structurées selon les besoins du laboratoire, les processus demeurent maîtrisés par les équipes et l’outil s’adapte aux contraintes opérationnelles plutôt que l’inverse.

L’objectif est de disposer d’un dispositif unique, évolutif et suffisamment flexible pour accompagner aussi bien les besoins actuels liés aux PGP que les futures exigences françaises et européennes. Car si certaines étapes peuvent être facilitées, l’expertise réglementaire, les choix à justifier, l’évaluation des situations de risque et les décisions associées demeurent avant tout des missions d’experts.

Conclusion

L’automatisation des PGP ne doit pas être envisagée comme un simple projet documentaire. L’évolution des PGP français et l’arrivée des futurs SPP européens illustrent comment les requis réglementaires transforment la manière dont les exploitants doivent gérer leurs données. Les laboratoires font face à des volumes d’informations et de documents de plus en plus importants, tout en devant maintenir un niveau élevé de qualité, de traçabilité et de cohérence.

Dans ce contexte, est de construire une organisation de la donnée capable d’alimenter durablement les différentes obligations réglementaires, tout en permettant aux équipes de concentrer leurs efforts là où leur valeur est la plus forte : l’analyse, l’expertise et la prise de décision.

Article rédigé par Raphaël DAUVERGNE, Consultant sénior Affaires Réglementaires & Pharmaceutiques

Bonnes pratiques de pharmacovigilance en France


Les bonnes pratiques de pharmacovigilance de l’ANSM ont pour objectif de guider l’ensemble des acteurs et parties prenantes du système de pharmacovigilance, professionnels de santé, patients, ANSM, centres régionaux de pharmacovigilance (CRPV) et entreprises pharmaceutiques (exploitants et titulaires d’AMM), en détaillant le rôle de chacun dans ce système. La dernière version en vigueur a été publiée en Mai 2022.

En France, la pharmacovigilance constitue un pilier essentiel de la sécurité des médicaments. Elle vise à assurer la surveillance, l’évaluation, la prévention et la gestion du risque d’effet indésirable lié à l’utilisation des médicaments, tout au long de leur cycle de vie, avant comme après leur mise sur le marché.

  • Un référentiel français aligné avec les exigences européennes

Les bonnes pratiques de pharmacovigilance (BPPV) françaises doivent être lues en cohérence avec les Good Pharmacovigilance Practices, ou GVP, élaborées au niveau européen par l’EMA.

La version actualisée des bonnes pratiques françaises de mai 2022 fait suite au renforcement de la pharmacovigilance au niveau national et au niveau européen et intègre les évolutions induites par la réforme de l’accès dérogatoire des médicaments.  

Pour les industriels, cela implique une double lecture :

  • conformité aux exigences européennes ;
  • prise en compte des spécificités françaises, notamment sur l’organisation locale, le rôle de la personne de référence en matière de pharmacovigilance en France (RPV) et les interactions avec les autorités nationales.
  • Le rôle central du titulaire d’AMM et de l’exploitant

Un chapitre des BPPV est consacré au rôle du titulaire d’AMM et de l’exploitant, particulièrement structurant pour les laboratoires pharmaceutiques opérant en France. L’ANSM a également publié une FAQ dédiée à ce chapitre, mise à jour en janvier 2026, afin de clarifier plusieurs points opérationnels liés à l’organisation du système de pharmacovigilance en France.

Parmi les précisions importantes figurent notamment :

  • la désignation et les missions du RPV ;
  • la visibilité du RPV sur les activités du système de PV (rapports périodiques de sécurité (PSUR), plans de gestion des risques (PGR), mesures de réduction du risque, systèmes informatisés et le PSMF européen ;
  • la continuité des activités de pharmacovigilance ;
  • l’obligation d’enregistrement et de déclaration ;
  • la gestion des signaux ;
  • la supervision des activités externalisées ;
  • des précisions sur le système de management de la qualité (audits, archivage, plan de continuité des activités, maitrise des systèmes informatisés).

Pour les entreprises, ces clarifications renforcent l’importance d’un système PV documenté, robuste et effectivement piloté au niveau local.

  • Déclaration des effets indésirables : une obligation partagée

La déclaration des effets indésirables reste au cœur du dispositif. Les professionnels de santé doivent signaler tout effet indésirable suspecté d’être dû à un médicament, quel que soit le contexte de survenue : par exemple, usage conforme, mésusage, abus, surdosage, erreur médicamenteuse ou exposition professionnelle.

Les patients et professionnels de santé peuvent également déclarer les effets indésirables qu’ils suspectent d’être liés à un médicament ou à un produit de santé, notamment via le portail national de signalement de l’ANSM.

Les signalements effectués sur ce portail sont orientés vers les structures compétentes, notamment les CRPV.

Pour les titulaires d’AMM et exploitants, cela suppose une organisation claire pour :

  • détecter les cas issus de toutes les sources pertinentes ;
  • assurer leur évaluation médicale et réglementaire ;
  • respecter les délais de transmission aux autorités compétentes ;
  • garantir la qualité et la traçabilité des informations recueillies ;
  • gérer la documentation des cas lorsque les informations initiales sont insuffisantes.
  • Externalisation : rester responsable, même lorsque l’activité est déléguée

De nombreuses entreprises pharmaceutiques externalisent tout ou partie de leurs activités de pharmacovigilance : traitement des cas, revue de la littérature scientifique, veille réglementaire, rédaction de rapports de sécurité ou gestion des signaux.

Cette externalisation ne transfère pas la responsabilité réglementaire. Le titulaire d’AMM ou l’exploitant doit conserver une supervision suffisante du prestataire, encadrée par des contrats, procédures qualité, indicateurs de performance, audits et bilans périodiques.

  • Se préparer aux inspections ANSM

La conformité aux BPPV doit pouvoir être démontrée à tout moment. Une entreprise inspectée doit être en mesure de présenter un système de pharmacovigilance complet, documenté et opérationnel.

Les points d’attention peuvent inclurent :

  • l’organisation locale de la pharmacovigilance ;
  • les responsabilités et la visibilité du RPV sur les activités de pharmacovigilance ;
  • le système qualité applicable à la pharmacovigilance ;
  • les interfaces avec les partenaires/prestataires ;
  • la gestion des cas de pharmacovigilance ;
  • la détection et la gestion des signaux ;
  • les PSUR et PGR ;
  • les formations PV ;
  • les systèmes informatisés ;
  • les plans de continuité d’activité ;
  • les audits et CAPA.

Une préparation efficace repose sur des audits réguliers, des mock inspections, une revue documentaire structurée et un plan d’actions priorisé selon les risques.

Les bonnes pratiques de pharmacovigilance françaises de l’ANSM s’inscrivent dans un environnement réglementaire européen exigeant, en constante évolution. Pour les titulaires d’AMM et les exploitants, la conformité PV doit être intégrée dans la gouvernance globale de l’entreprise.

Un dispositif robuste permet de répondre aux attentes réglementaires, mais aussi de sécuriser les produits, renforcer la qualité des données de sécurité, anticiper les inspections et préserver la sécurité des patients.

Les consultants d’ATESSIA vous accompagnent dans l’évaluation, la structuration et l’optimisation de vos systèmes de pharmacovigilance : audits, formations, gap assessments, préparation inspection ANSM, revue documentaire, mise en conformité des processus, accompagnement des RPV et pilotage des plans CAPA.

Article rédigé par Marion PETOT, Consultante en Pharmacovigilance

Rétrocession

La rétrocession de médicaments hospitaliers aux patients ambulatoires en France

En France, l’officine de ville est le lieu de droit commun de dispensation aux patients ambulatoires des médicaments non réservés à l’usage hospitalier.  

La rétrocession est la dispensation des médicaments aux patients ambulatoires par les pharmacies à usage intérieur (PUI), par dérogation ou en complément du circuit officinal ; elle se justifie par des raisons de santé publique/sécurité sanitaire énumérées dans le code de la santé publique.  

D’après les articles L5126-6 et R5126-58 du Code de la Santé Publique, et la page dédiée du site de l’ANSM, les médicaments doivent satisfaire aux critères suivants pour être rétrocédables : 

  •  ne pas être réservés à l’usage hospitalier (statut RH),  
  • présenter des contraintes particulières de dispensation, ou d’administration, 
  • avoir des exigences liées à la sécurité de l’approvisionnement,  
  • nécessiter un suivi de la prescription ou de la délivrance.  

Ils sont inscrits sur cette liste pour des raisons de santé publique, dans l’intérêt des patients. 

La liste de rétrocession, initialement établie en 2004 et gérée par le Ministère chargé de la santé jusqu’en 2021, a été construite initialement sur la base de la pratique et des besoins. 

La gestion de cette liste a ensuite été transférée à l’ANSM fin 2021(décret n° 2021-1531 du 26 novembre 2021). Elle est désormais complétée par des médicaments génériques de spécialités de référence déjà inscrites, ou par quelques nouveaux médicaments dont l’ANSM estime que leur dispensation en PUI présente une valeur ajoutée du fait de raisons de sécurité d’emploi ou d’approvisionnement. Ces médicaments bénéficient d’une autorisation de mise sur le marché (AMM) ou d’une autorisation d’importation (AI). L’ANSM a émis de souhait de rationnaliser cette liste en n’y conservant que les médicaments ayant légitimité à bénéficier de ce circuit de distribution. 

Sont publiées sur le site de l’ANSM des décisions d’inscription sur la liste de rétrocession tous les 15 jours environ, en fonction du flux des AMM octroyées. Une liste de rétrocession consolidée et actualisée est également disponible (on y retrouve des antibiotiques/antifongiques, des anticancéreux/immunosuppresseurs, antiviraux, médicaments dérivés du plasma etc…). 

D’autres médicaments peuvent être rétrocédés sans être nommément inscrits sur la liste de rétrocession. Il s’agit des catégories de médicaments suivantes : préparations magistrales ou hospitalières, médicaments bénéficiant d’un accès précoce ou compassionnel.  

L’objectif du dispositif de rétrocession est de permettre aux patients d’avoir accès à certains traitements malgré leurs contraintes de distribution, de dispensation ou d’administration, ou qui nécessitent un suivi particulier de la prescription ou de la délivrance, sans être hospitalisé. 

Le passage en ville de spécialités pour lesquelles nous avons un certain recul au bout de quelques années de commercialisation s’accompagne logiquement de la radiation de la liste de rétrocession. 

Atessia accompagne les laboratoires pharmaceutiques dans la stratégie de définition ou modification des conditions de prescription et délivrance de leurs médicaments. 

Cet article a été rédigé par Estelle ICARD, Consultante Affaires Réglementaires & Pharmaceutiques. 

Atessia Quelle substitution des hybrides en france ?

Quelle substitution des hybrides en France ? Etat des lieux du Registre des groupes hybrides de l’ANSM

Une création laborieuse du registre des groupes hybrides  

Le but du registre des groupes hybrides est de permettre une substitution dans certaines situations médicales en considérant la variété des situations « hybrides ». 

Ainsi, la création du registre des groupes hybrides est issue d’un long processus législatif en France ayant mené à la création des groupes hybrides et du registre des groupes hybrides pour tenir compte des risques potentiels liés à la substitution :  

1- les prémices ont été introduits avec la loi LFSS pour 2019 et son décret n°2019-1192 du 19 novembre 2019 : ces textes ont posé les fondations avec la définition du registre des hybrides, et un premier cadre pour la substitution ; 

2- vient ensuite l’arrêté du 12 avril 2022 : il s’agit de la première liste des classes ATC R03A & R03B de médicaments pouvant faire l’objet de groupes inscrits au registre des hybrides, c’est-à-dire les médicaments pour les maladies obstructives des voies respiratoires administrés par voie inhalée. Depuis, de nouvelles classes ATC ont été ajoutées ; 

3- de nouvelle précisions sont données dans les arrêtés du 31 janvier 2023 avec les situations médicales : 

  • dans lesquelles la substitution est possible ; 
  • dans lesquelles le médecin peut exclure la substitution ; 

4- enfin, tout démarre effectivement avec la décision de l’ANSM du 22 avril 2024 : la création du registre des groupes hybrides et l’inscription de produits dans ce registre permettant les première substitutions sur le terrain officinal. 

Une variété de produits hybrides 

    Les médicaments hybrides sont définis dans le code de la santé publique (articles L5121-1 5°c) et R5121-28)) et à l’article 10(3) de la directive 2001/83/CE comme des médicaments ne répondant pas à la définition du médicaments génériques :  

    • en raison des différences relatives à la substance active, aux indications thérapeutiques, au dosage, à la forme pharmaceutique ou à la voie d’administration,  
    • ou lorsque la bioéquivalence par rapport à cette spécialité de référence n’a pu être démontrée par des études de biodisponibilité. 

    Cette définition regroupe donc une large variété de situations : citons les médicaments topiques pour lesquels une biodisponibilité n’est pas réalisable du fait d’un mode d’action local (ex : dermatologique, ophtalmique ou pulmonaire), des médicaments parentéraux avec une variété de présentations pharmaceutiques, ou encore des médicaments disposant, pour des raisons historiques, d’indications thérapeutiques hétérogènes. 

    Le contenu du dossier dépend de la raison pour laquelle le médicament est hybride. Dans bien des situations, la substitution en officine n’est pas anodine. 

    Néanmoins, notons que comme pour les médicaments génériques, les AMM des médicaments hybrides se réfèrent  pour partie aux données non cliniques et/ou clinique d’un médicament de référence ayant une AMM depuis plus de 8 ans en France ou dans l’Union Européenne. 

    Outre cette définition, le code de la santé publique définit :  

    • Le groupe hybride comme le regroupement d’une spécialité de référence et des spécialités qui en sont hybrides pouvant lui être substituées (article L5121-1 5°d)).  
    • Le registre des groupes hybrides comportant les groupes hybrides substituables (article L 5121-10).  

    En pratique  

      Contrairement aux spécialités génériques, l’inscription dans le registre de groupes hybrides n’est pas automatique. Toutefois, il n’est pas demandé au laboratoire d’en faire la demande : c’est l’ANSM qui évalue la légitimité d’inscription du produit. 

      Les groupes hybrides sont classés par substance active désignée par sa dénomination commune.  

       
      Comme pour le répertoire des génériques, les spécialités figurant au registre sont classées par groupe hybride. Chaque groupe comprend la spécialité de référence (identifiée par la lettre « R ») et ses hybrides (identifiés par la lettre « H »). 

      Le registre des groupes hybrides indique, pour chaque spécialité, son nom, son dosage, sa forme pharmaceutique ainsi que le nom du titulaire de l’AMM et, s’il diffère de ce dernier, le nom de l’exploitant la spécialité, ainsi que, le cas échéant, la nature des différences constatées entre une spécialité hybride et la spécialité de référence. Les excipients à effet notoire sont également inclus dans ce registre. Enfin, les situations médicales pour lesquelles la substitution peut être réalisée sont également précisées le cas échéant.  

      La décision d’inscription est faite au cas par cas et est sous la responsabilité du Directeur Général de l’ANSM. 

      Dans les premières versions du registre, seules les spécialités appartenant aux classes thérapeutiques R03A et R03B utilisées pour les maladies obstructives pulmonaires ont intégré le registre des groupes hybrides. Des spécialités appartement aux classes ATC relatives à des médicament utilisés en dermatologie (D01A, D05A et D08A) et relatives à des médicaments utilisés en ophtalmologie (S01A et S01E)  ont été ajoutées par décision de l’ANSM en octobre 2025. 

      Nous attendons de nouvelles inscriptions pour les classes ATC ci-dessous : 

      • A01AB – Préparations stomatologiques – Anti-infectieux et antiseptiques pour traitement oral local 
      • D11A – Médicaments dermatologiques – Autres préparations dermatologiques 
      • R02A – Préparations pour la gorge – Préparations pour la gorge 
      • S02A – Médicaments otologiques- Anti-infectieux 

      Ainsi, le registre des hybrides a commencé avec un échantillon de médicaments respiratoires, puis dermatologiques et ophtalmologiques. Il devrait continuer à s’élargir dans les années à venir. 

      Atessia accompagne ses clients dans la stratégie d’enregistrement en Europe des médicaments de base légale hybride. 

      Article rédigé par Agathe DAUBISSE, Consultante Sénior Affaires Réglementaires 

      Quelle substitution des médicaments biologiques en France?

      Quelle substitution des médicaments biologiques en France?

      Les médicaments biologiques sont utilisés dans le traitement de nombreuses pathologies telles que le diabète, les cancers et les maladies auto-immunes. Tout médicament biologique dont le brevet est tombé dans le domaine public peut être copié: il s’agit d’un « biosimilaire ». Un médicament biosimilaire est un médicament qui, comme tout médicament biologique, est produit à partir d’une cellule, d’un organisme vivant ou dérivé de ceux-ci, et dont l’efficacité et les effets indésirables sont équivalents à ceux de son médicament biologique de référence. Notons qu’en février 2022, 67 médicaments biosimilaires étaient autorisés dans l’Union européenne. 

      L’autorisation de mise sur le marché d’un médicament biosimilaire

      L’autorisation de mise sur le marché d’un médicament biosimilaire répond à des exigences réglementaires strictes afin de démontrer que sa qualité pharmaceutique, son efficacité et sa sécurité sont cliniquement équivalents à ceux du médicament biologique de référence. L’ANSM tient à jour la liste de référence des groupes biologiques similaires enregistrés en France. Elle est présentée par dénomination commune de la substance active. Elle comporte l’ensemble des médicaments enregistrés en France avec la base légale de dossier d’AMM « biologique similaire » au sens du b du 15° de l’article L5121-1. 

      S’agissant de médicaments issus du vivant, les médicaments biosimilaires ne peuvent être strictement identiques aux produits de référence. Par conséquent, le principe de substitution, valable pour les médicaments chimiques et leurs génériques, ne peut pas s’appliquer automatiquement. 

      Cependant, au vu de l’évolution des connaissances, une interchangeabilité et une substitution en primo-prescription ou en cours de traitement peut aujourd’hui être envisagée dans des conditions strictes et dans le cadre des indications, des schémas posologiques et des voies d’administration communes au médicament de référence. 

      Afin de garantir le bon usage et la sécurité d’utilisation lors de la substitution, cette dernière est mise en place de manière progressive en France. Le droit à la substitution pour les biosimilaires est décidé à l’échelle nationale par chaque Etat membre. En France, l’arrêté du 12 avril 2022 a d’abord fixé les deux premiers groupes de biosimilaires substituables en officine dans un cadre précis, le filgrastim et pegfilgrastim (agents immunostimulants-cytokines).  

      Plus récemment

      Plus récemment, l’arrêté du 31 octobre et l’arrêté du 20 février 2025 sont venus élargir la liste des groupes biologiques similaires substituables par le pharmacien d’officine et préciser les conditions de substitution et d’information du prescripteur et du patient: 

      • Filgrastim (2022) 
      • Pegfilgrastim (2022) 
      • Ranibizumab (2024) 
      • Adalimumab NEW 
      • Enoxaparine NEW 
      • Epoétine NEW 
      • Etanercept NEW 
      • Follitropine alfa NEW 
      • Teriparatide NEW 

      Que retenir sur la substitution des biosimilaires en France ? 

      > Prescription 

      Le prescripteur doit informer le patient de la possibilité de substitution par le pharmacien du médicament biologique prescrit. Il peut également indiquer sur la prescription quel type de dispositif médical d’administration est à privilégier pour un patient donné (adalimumab, étanercep, tériparatide). 

      > Délivrance 

      Lors de la dispensation, le pharmacien doit informer le patient de la substitution effective et des informations utiles associées, en rappelant notamment les règles de conservation de la spécialité. Il – mentionne sur l’ordonnance le nom du médicament effectivement dispensé et informe le prescripteur quant au médicament dispensé. Il  enregistre le nom du médicament délivré par substitution et son n° de lot par tous les moyens adaptés afin de mettre en œuvre la traçabilité requise pour tous les médicaments biologiques. Enfin, il assure la continuité de la dispensation du même médicament lors des dispensations suivantes.  

      Pour les spécialités suivantes il doit également :  

      – substituer des spécialités de même dosage en substance active : Etanercept, adalimumab, énoxaparine, époétine 

      – ne pas substituer par un biosimilaire qui aurait un volume d’injection supérieur au médicament prescrit : Adalimumab 

      Pour follitropine αlfa, le pharmacien : 

      – dispense une spécialité qui permette l’administration de la posologie exacte prescrite en cas de substitution de stylos multidoses par des stylos unidoses et inversement,  

      – s’assure que le patient possède le stylo adapté en cas de dispensation de cartouches et accompagne le patient à l’apprentissage du nouveau dispositif, 

      – dans le cadre d’une stimulation ovarienne, s’assure de la compréhension du protocole mis en place incluant le schéma posologique prescrit et des modalités d’administration de la spécialité dispensée. 

      > Le patient a la possibilité de revenir à la spécialité initialement délivrée si nécessaire, « en fonction de ses retours » (adalimumab, enoxaparine, epoétine, étanercep, follitropine alfa, tériparatide). 

      > Enfin, le laboratoire met à disposition des dispositifs d’administration factices auprès des professionnels de santé et des patients (adalimumab, enoxaparine, epoétine, étanercep, follitropine alfa, tériparatide). 

      Atessia suit ce sujet évolutif au jour le jour. 

      Glossaire : 

      • Médicament biologique (article L5121-1, alinéa 14 du Code de la Santé Publique) : “tout médicament dont la substance active est produite à partir d’une source biologique ou en est extraite et dont la caractérisation et la détermination de la qualité nécessitent une combinaison d’essais physiques, chimiques et biologiques ainsi que la connaissance de son procédé de fabrication et de son contrôle ”. 
      • Médicament  “biosimilaire” (article L5121-1, alinéa 15 du Code de la Santé Publique) “tout médicament biologique de même composition qualitative et quantitative en substance active et de même forme pharmaceutique qu’un médicament biologique de référence mais qui ne remplit pas les conditions prévues au 5° du présent article pour être regardé comme une spécialité générique en raison de différences liées notamment à la variabilité de la matière première ou aux procédés de fabrication et nécessitant que soient produites des données précliniques et cliniques supplémentaires dans des conditions déterminées par voie réglementaire”. 
      • Médicament de référence : médicament biologique approuvé dans l’UE qu’une société mettant au point un médicament biosimilaire choisit comme point de référence pour la comparaison directe de la qualité, de la sécurité et de l’efficacité. 
      • Interchangeabilité : désigne la possibilité de remplacer un médicament par un autre médicament censé avoir le même effet clinique. L’interchangeabilité peut s’opérer de deux façons : 
      • Permutation : le fait, pour le prescripteur, de remplacer un médicament par un autre médicament avec la même intention thérapeutique. 
      • Substitution : pratique consistant, pour le pharmacien, à délivrer un médicament à la place d’un autre médicament équivalent et interchangeable sans en référer au prescripteur. 

      Cet article a été mis à jour par Estelle ICARD. 

      Quelles modalités respecter pour l’importation et l’exportation des médicaments en France ?

      Importation et exportation de médicaments en France


      Quelles modalités respecter pour l’importation et l’exportation des médicaments en France ?

      L’importation de médicaments sur le territoire douanier national français y compris parfois depuis un autre Etat partie à l’accord sur l’Espace Economique Européen (EEE) est soumise à une autorisation préalable de l’ANSM avant son importation, et peut être présentée lors du contrôle aux agents des douanes. 

      Les autorisations d’importation (AI) sont délivrées pour une importation devant être réalisée dans un délai de trois mois ou une série d’opérations d’importation envisagées pendant une période maximale d’un an et pour une quantité globale donnée. 

      Une autorisation d’importation n’est pas requise pour les spécialités pharmaceutiques disposant d’une AMM délivrée par l’ANSM en France, ou celles nécessaires à la réalisation d’une recherche biomédicale autorisée en France ou utilisés dans le cadre de l’accès précoce. 

      Sont également dispensés, les médicaments en provenance d’un Etat membre de l’Union européenne, stockés dans des locaux bénéficiant d’un statut d’établissement pharmaceutique et destinés exclusivement à l’exportation vers des pays tiers à l’Union européenne ou ceux en transit externe ou qui empruntent le territoire national dans le cas d’échanges internes à l’Union européenne. 

      Le cas particulier des importations de spécialités étrangères pour cause de rupture de stocks des spécialités françaises a fait l’objet d’aménagements de la législation ces dernières années. 

      L’exportation vers des pays tiers à l’UE de médicaments ne bénéficiant pas d’AMM en France est-elle aussi soumise à une déclaration préalable auprès de l’ANSM (Dispositions des articles L. 5124-11 et R. 5121-135 du CSP). Les médicaments concernés doivent être libérés en France ou dans l’Union Européenne. 

      La déclaration d’exportation validée par l’ANSM reste en vigueur si aucune modification n’est apportée aux informations. Dans le cas contraire, le demandeur doit adresser une déclaration d’exportation complémentaire (DEC) à l’ANSM. 

      Cette procédure permet de garantir aux autorités sanitaires importatrices la transparence quant à la qualité et la sécurité du médicament. Elle assure que sa fabrication est réalisée selon les bonnes pratiques de fabrication européennes (BPF). 

      L’exportation, par un établissement pharmaceutique, de médicaments qui bénéficient en France d’une AMM n’est soumise par le code de la santé publique à aucune formalité particulière et s’appuie sur cette AMM, à l’exception des médicaments classés comme stupéfiants et psychotropes, pour lesquels une autorisation d’exportation est requise au préalable.  

      Depuis le 3 avril 2023, toutes les demandes d’autorisation d’importation (AI) et les déclarations d’exportation (DE) de médicaments à usage humain faites à l’ANSM peuvent être dématérialisées par les demandeurs via l’application Impexweb. Si les opérateurs le souhaitent, ils peuvent néanmoins continuer à réaliser les demandes et les déclarations hors application, en transmettant par e-mail le formulaire et les pièces associées : 

      – Dossiers importation : importation-medicaments@ansm.sante.fr 

      – Dossiers exportation : exportation-medicaments@ansm.sante.fr 

      Afin de faciliter l’exportation de médicaments à usage humain, la Chambre de Commerce et d’Industrie de Région Paris Ile-de-France vise aussi différents documents destinés aux autorités sanitaires des pays tiers à l’Union européenne (UE). Les opérations entre la métropole et l’outre-mer (à l’exception de la Nouvelle-Calédonie, de Wallis-et-Futuna, de la Polynésie française et des Terres australes et antarctiques françaises), ne relèvent pas de la réglementation relative à l’exportation.  

      Il est utile d’examiner avec soin chaque opération envisagée pour lui appliquer le cadre approprié et ne pas retarder une opération. Les cas de la Suisse et de la Grande Bretagne font notamment régulièrement l’objet de questions. 

      Cet article a été rédigé par Estelle ICARD, Consultante Affaires Réglementaires & Pharmaceutiques. 

      Qu'est-ce que le THESAURUS des interactions médicamenteuses ?

      Qu’est-ce que le Thesaurus des interactions médicamenteuses ? 

      Le 5 août 2026, l’ANSM a indiqué sur son site internet qu’elle qu’elle met fin à la mise à jour du Thésaurus, dans un objectif de simplification des informations mises à disposition des patients et professionnels de santé. La version publiée le 15 septembre 2023 constitue la dernière version du Thésaurus. Le Thésaurus restera accessible sur le site de l’ANSM jusqu’au 15 juin 2027, sans mise à jour.

      Le Thesaurus des interactions médicamenteuses correspond au référentiel national français des interactions médicamenteuses. Ce document et ses mises à jour sont gérés par l’ANSM et sa publication se fait sur son site internet. 

      Les interactions médicamenteuses sont identifiées par le groupe de travail ad hoc (la Formation restreinte « Interactions médicamenteuses » rattaché au Comité « Sécurisation de l’utilisation des médicaments ») et regroupées dans le Thesaurus.  

      Ce document PDF recense tous les couples d’interactions médicamenteuses avec un niveau d’interaction (4 possibilités : contre-indication, association déconseillée, précaution d’emploi, à prendre en compte) et un libellé d’interaction est proposé pour cette interaction. 

      Pour être retenue, une interaction doit avoir une traduction clinique significative, décrite ou potentiellement grave, c’est-à-dire susceptible de : 

      • provoquer ou majorer des effets indésirables, 
      • ou entraîner, par réduction de l’activité, une moindre efficacité des traitements. 


      4 niveaux de contrainte 
      Contre-indication La contre-indication revêt un caractère absolu. 
      Elle ne doit pas être transgressée 
      Association déconseillée L’association déconseillée doit être le plus souvent évitée, sauf après examen approfondi du rapport bénéfice/risque. 
      Elle impose une surveillance étroite du patient. 
      Précaution d’emploi C’est le cas le plus fréquent. 
      L’association est possible dès lors que sont respectées, notamment en début de traitement. 
      Les recommandations simples permettant d’éviter la survenue de l’interaction (adaptation posologique, renforcement de la surveillance clinique, biologique, ECG, etc…). 
      A prendre en compte Le risque d’interaction médicamenteuse existe. 
      Il correspond le plus souvent à une addition d’effets indésirables. 
      Aucune recommandation pratique ne peut être proposée. 
      Il revient au médecin d’évaluer l’opportunité de l’association. 


      Libellé d’une interaction  
      Nature du risque Majoration des effets indésirables ou perte d’efficacité… et mécanisme d’action succinct, lorsqu’il est connu 
      Niveau de contrainte Contre-indication, association déconseillée 
      Conduite à tenir La conduite à tenir se résume le plus souvent au seul niveau de contrainte, dans le cas d’une : “contre-indication” ou d’une “association déconseillée” Cas d’une “précaution d’emploi” : des recommandations souvent simples  à mettre en œuvre sont proposées pour éviter la survenue de l’interaction (adaptation posologique, contrôles biologiques, etc…). Le niveau “à prendre en compte ” est dépourvu de recommandation pratique car il signale surtout une addition d’effets indésirables que seul le recours à d’autres thérapeutiques pourra permettre d’éviter. 

      Lors de la publication d’une mise à jour du référentiel, l’index des substances ainsi que l’index des classes thérapeutiques sont également mis à jour. Un différentiel identifiant les ajouts, mises à jour, suppression est mis en ligne le même jour. 


      Mode d’emploi du Thesaurus 

      L’utilisation du Thesaurus est la suivante :  

      L’interaction est définie par un couple de protagonistes “a + b” qui peuvent être : 

      • une substance active, désignée par sa dénomination commune internationale (DCI) 
      • ou une classe thérapeutique, elle-même faisant l’objet d’ interactions “de classe” 

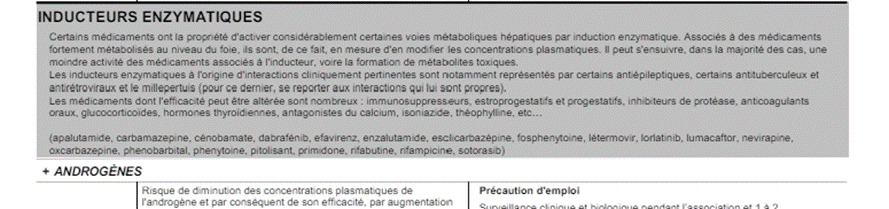
      Le premier protagoniste de l’interaction (“a”) apparaît en grisé dans le Thesaurus. 
      Les protagonistes “b” sont ensuite déclinés, précédés d’un signe ” + “. 
       
      Lorsque l’interaction concerne une classe thérapeutique , les diverses substances qui composent cette classe sont citées à l’intérieur de la zone grisée : 


      Lorsque l’interaction concerne une seule substance, les diverses classes thérapeutiques incluant cette substance, et faisant par ailleurs l’objet d’interactions de classe, sont citées à l’intérieur de la zone grisée. 
       
      Ces couples apparaissent “en miroir”, chaque interaction étant mentionnée deux fois, selon que la recherche porte sur l’un ou l’autre des protagonistes. 
       
      Toutes les substances ou classes thérapeutiques figurant dans le Thesaurus apparaissent par ordre alphabétique. 
       
      Deux index accompagnent ce Thesaurus : 

      • l’index de toutes les substances citées dans le Thesaurus précise, le cas échéant, dans quelles classes thérapeutiques elles figurent et/ou si elles ont des interactions en propre. 
      • l’index des classes pharmaco-thérapeutiques mentionne toutes les classes présentes dans le Thesaurus. 

      La prise en compte du Thesaurus est un défi pour les titulaires d’AMM européennes. Cette spécificité française peut entraîner des dysharmonies entre les exigences européennes et donc les textes européens des AMM et les exigences françaises. Ceci a également un impact sur les engagements de traduction pour les procédures MRP/DCP. 


      Source : ANSM 

      Atessia accompagne ses clients dans les procédures de variations d’AMM. 


      Cet article a été rédigé par Lise Chevance, Rédactrice de veille réglementaire 

      Qu’est-ce que les Bonnes Pratiques de Fabrication (BPF) ? 

      Définition 

      Les Bonnes Pratiques de Fabrication sont un ensemble de principes et de directives. Les premières BPF sont parues en France en 1978. Ce référentiel est régulièrement mis à jour afin d’intégrer les évolutions liées à la réglementation. 

      L’OMS définit les Bonnes Pratiques de Fabrication comme « un des éléments de l’assurance de la qualité, garantissant que les produits sont fabriqués et contrôlés de façon uniforme et selon des normes de qualité adaptées à leur utilisation et spécifiées dans l’autorisation de mise sur le marché ». L’objectif étant de garantir la qualité, la sécurité et l’efficacité des médicaments. 

      Ces Bonnes pratiques de Fabrication permettent de comprendre les exigences de la réglementation européenne relative à la fabrication des médicaments. Il s’agit d’un des référentiels applicables pour les produits de santé ayant une AMM pour le marché européen, mais également pour les médicaments expérimentaux.  

      L’application des BPF par les établissements pharmaceutiques est vérifiée par les autorités compétentes au cours des inspections. 

      Les certificats de conformité aux BPF délivrés par l’ANSM à l’issue de ces inspections sont publiés dans la base de données européenne EudraGMDP. 

      Organisation des Bonnes Pratiques de Fabrication  

      Le référentiel est composé de 4 parties différentes et d’annexes et lignes directrices. Les 4 parties sont les suivantes :  

      • Partie I : BPF des médicaments à usage humain 
      • Partie II : BPF pour les substances actives utilisées comme matières premières dans les médicaments 
      • Partie III : Documents relatifs aux BPF  
      • ICH Q9 : ligne directrice « gestion du risque qualité » 
      • ICH Q10 : ligne directrice « système qualité pharmaceutique » 
      • Partie IV : BPF spécifiques aux médicaments de thérapie innovante 

      Les 10 Principes des Bonnes Pratiques de Fabrication 

      Il existe 10 principes fondamentaux applicables aux opérations pharmaceutiques qui sont tirés de ces chapitres et sont à appliquer afin de garantir la conformité des médicaments :  

      • Création de procédure : rédiger les modes opératoires et instructions afin de fournir une « feuille de route » ; 
      • Documentation : décrire précisément le travail en cours à des fins de conformité aux procédures et de traçabilité ; 
      • Validation : prouver le bon fonctionnement des systèmes en place en assurant des circuits de validation ; 
      • Conception des systèmes : intégrer les procédés, la qualité du produit et la sécurité du personnel dès la phase de conception des bâtiments, systèmes et équipements ; 
      • Maintenance : entretien et maintenance régulière et efficace des systèmes, installations et équipements ; 
      • Compétences : développer et démontrer clairement les compétences au poste de travail ; 
      • Prévention des contaminations : adopter les habitudes régulières et systématiques d’hygiène et de propreté ; 
      • La qualité avant tout : contrôle régulier des matières premières et des processus (fabrication, emballage, étiquetage…) ; 
      • Audits qualité : planifier et réaliser des audits réguliers afin d’assurer la conformité aux BPF et l’efficacité du système qualité. 

      Conclusion  

      La conformité au référentiel des Bonnes Pratiques de Fabrication est essentielle. Il s’agit d’une obligation réglementaire pour les établissements pharmaceutiques. En effet, il est crucial d’assurer la conformité et la sécurité des produits. De plus, lors des inspections par les autorités de santé, un non-respect de ce référentiel peut entraîner des décisions plus ou moins sévères au regard des non-conformités observées. Les suites d’inspections peuvent aller des mesures administratives d’avertissement jusqu’aux sanctions.